态密度 DOS / PDOS
Quantum ESPRESSO · DOS 与近费米能窗的层谱重
方法参考布居分析 · 能带 · 带隙(直接 / 间接)
目录
总 DOS 把布里渊区的电子态汇到能量轴上。先用 Si 的有隙谱认识单位、积分与投影,再用给定 Sc₂C 结构读取金属的近费米谱,最后在 ZrCl₂/Sc₂C 冻结对照中区分层贡献;每份结果采用自己的能量参考和实际条件。
在能量轴上数状态,先用均匀 k 网格
Si 的哪些能量区间聚集了较多电子态,积分后的状态数是否与占据带相符?总 DOS 把整个布里渊区的能级按权重汇到能量轴上,适合回答这两个问题;路径能带上的线密不代表相应能量区间的态数。
把每个 k 点的能级放到能量轴上,每条离散能级先展成一条有单位面积的窄函数,再按布里渊区权重相加,就是这里的 DOS。为说明归一化,若把非磁体系的 k 权重记作 并约定 ,则
式中的2表示自旋简并;它已经包含在本页程序输出里,不是读完 DOS 后再乘的系数。 的单位是 eV⁻¹,所以一小段能窗的面积近似为 ,才是该能窗内的状态数。将整条带都纳入能窗时,每条非磁性带贡献两个态;电子数还要按占据计算,不能把未占据态一起算成电子。程序文件中的 k 权重也可能已有自旋因子,手工核算时须先查权重和,不能把这个归一化约定直接套给任意 XML。
Yates 等,Sec. II D、Eqs. (33)–(34) 与 Fig. 3用金刚石比较固定展宽和随带速度变化的展宽,说明峰形同时受 k 网格与展宽影响。本页采用 QE 的固定 Gaussian 展宽,后面的积分和采样解释针对这套 Si 数据,没有改用论文的自适应插值方案。
这里接 Si 的 24³ NSCF。那一页已经保留 8 条能带并检查本征值求解;dos.x 在这些带能量上做布里渊区加权,不再求一份新的电荷密度。高对称路径的点分布服务于画线,不能代替这里的均匀采样。
本例文件可一起下载。保留解包后的 si-pbe 目录结构,绘图只需 NumPy 与 Matplotlib;计算使用的赝势按 SCF 页准备。
下载包保留输入、输出、XML 与作图数据,未打包 tmp/si.save 中的电荷密度和波函数。阅读输出、重新作图可直接使用包内文件;重新计算时,先完成 24³ NSCF,再把这份保存数据复制到本页的 dos-cg 目录。
dos.x 输入说明 · projwfc.x 输入说明 · QE 后处理手册
让 dos.x 读取正确的那份保存数据
本次从已检查的 gap24-cg/tmp 复制到 dos-cg/tmp,后处理有自己的目录。用 vi dos.in 保存下列实际输入:
[preston@preston-System-Product-Name dos-cg]$ cat dos.in
&DOS
  prefix = 'si'
  outdir = './tmp'
  fildos = 'si.dos.dat'
  Emin = -8.0
  Emax = 16.0
  DeltaE = 0.02
  ngauss = 0
  degauss = 0.01
/
Emin/Emax/DeltaE 使用 eV,而 degauss 使用 Ry。这里 0.01 Ry 约为 0.1361 eV,不能把它读成 0.01 eV。ngauss=0 选择普通 Gaussian 展宽;能量轴上采样更密只会让曲线绘得更细,并没有增加电子 k 点。
DeltaE=0.02 eV 比这次的展宽小,用来在能量轴上取足够细的绘图点;曲线看起来平滑,不等于能分辨 0.02 eV 的细节。减小 degauss 后,原先被抹平的细节和 k 采样造成的锯齿都可能出现,需要配合更密的 NSCF 网格比较。Emin=-8、Emax=16 只规定本次输出能窗;若想分析更高能量,先核对 8 条带是否已经覆盖,而不是只扩大这两个数。
这里有三个独立的改变:加密 NSCF 网格增加进入积分的能级,减小展宽改变每个能级铺开的宽度,减小 DeltaE 只增加同一条展宽曲线的输出点。若只把 DeltaE 改得很小,稀疏电子网格产生的峰仍在;若只加大展宽,锯齿可能消失,却也可能抹掉真实近费米结构。QE 7.5 的 dos.x 定义分别规定这些参数和单位,比较峰形时要把三者写在同一图注中。
dos.x 根据保存的带能量和权重计算总 DOS,本身不需要再读取所有波函数。需要轨道投影时,projwfc.x 才沿另一条依赖读取相应波函数,见 布居与投影。
[preston@preston-System-Product-Name dos-cg]$ cat run.sh
#!/bin/bash
#SBATCH --job-name=atlas-si-dos
#SBATCH --nodes=1
#SBATCH --ntasks=4
#SBATCH --cpus-per-task=1
#SBATCH --time=00:20:00
#SBATCH --output=_out.%j.log
#SBATCH --error=_err.%j.log
unset DISPLAY XAUTHORITY
ulimit -s unlimited
ulimit -c 0
export OMP_NUM_THREADS=1
export OPENBLAS_NUM_THREADS=1
export MKL_NUM_THREADS=1
cd "$SLURM_SUBMIT_DIR"
/usr/bin/mpirun --bind-to none -np 4 <qe_bin>/dos.x -in dos.in > dos.out 2> dos.err
这份短后处理仍以 Slurm 脚本运行,sbatch run.sh 提交后,先读 dos.out 和 dos.err,确认保存目录、交换关联设置和展宽都与预期对应。本次输出中的这几段是:
     Reading xml data from directory:

     ./tmp/si.save/

     IMPORTANT: XC functional enforced from input :
     Exchange-correlation= PBE
                           (   1   4   3   4   0   0   0)
     Any further DFT definition will be discarded
     Please, verify this is what you really want
     Gaussian broadening (read from input): ngauss,degauss=   0    0.010000


     DOS          :      0.70s CPU      0.73s WALL


   This run was terminated on:  22: 2:58  22Sep2026

=------------------------------------------------------------------------------=
   JOB DONE.
=------------------------------------------------------------------------------=
本次实际 WALL 时间为 0.73 s。dos.err 为 1300 字节,包含重复的 Authorization required, but no authorization protocol specified 环境提示;原始文件随结果保留。这次已写出完整 DOS 表,输出未见致命错误。JOB DONE. 表明这一步执行完毕;图的可靠范围仍取决于 NSCF 的空带数、k 网格与后处理展宽。
数据文件的第三列不是“又一条 DOS”
[preston@preston-System-Product-Name dos-cg]$ head -n 6 si.dos.dat
#  E (eV)   dos(E)     Int dos(E) EFermi =    6.397 eV
  -8.000  0.9182E-85  0.1836E-86
  -7.980  0.9182E-85  0.3673E-86
  -7.960  0.9182E-85  0.5509E-86
  -7.940  0.9182E-85  0.7345E-86
  -7.920  0.9182E-85  0.9182E-86
三列依次为能量 eV、总 DOS(states/eV/cell)和累计态数。这里是非自旋极化体系,总 DOS 已计入自旋简并;不要再额外乘 2。
这里的 cell 是输入中的两原子 Si 原胞。若报告每原子 DOS,曲线与累计态数都除以 2,纵轴同步改成 states/eV/atom。换超胞后不归一化,量级会随胞内态数变化,不能据此判断电子态增多。
第三列从文件下限累计态数。在占据区上方、导带开始之前的平台,可结合 8 个价电子检查归一化;高能端继续增长,是因为开始累计空态。共线自旋极化 nspin=2 则有 E、DOSup、DOSdw、Int DOS 四列,总 DOS 为 up+down;将 down 镜像到负侧只是显示约定,求和不能使用镜像后的负数。SOC/非共线输出需按自己的表头解析,本例脚本限定非自旋三列格式。
开头的 DOS 约 10⁻⁸⁵,位于本次能带范围以外。这个小数不能单独被命名为某种物理“下限”;应结合采样能区、有限展宽与程序的数值处理来读。再看文件末尾:
[preston@preston-System-Product-Name dos-cg]$ tail -n 4 si.dos.dat
  15.940  0.2460E-01  0.1597E+02
  15.960  0.2901E-01  0.1597E+02
  15.980  0.3403E-01  0.1597E+02
  16.000  0.3945E-01  0.1597E+02
积分到 16 eV 时约为 15.97 个态,接近 8 条带乘自旋简并的 16;它包含空态,因此不是应当等于整胞 8 个电子的电子数验收。有限能窗也可能漏掉高能端的部分带和展宽尾部。
独立对打印数据做梯形积分得到 15.97326485,与第三列末尾 15.97 在打印精度内相符。用同一 gap24-cg 的价带顶 6.397028955497 eV 和采样导带底 6.937158523640 eV 定位带隙中点,读取累计列得到 8.0000。
在价带顶本身,累计列约为 7.997:Gaussian 展宽将部分边缘谱重带到了价带顶以上。不能为了让该端点等于整数而重新缩放曲线。degauss 是 QE 的展宽参数,不是能量步长、仪器分辨率或真实温度。
DOS 数据列与能量参考
将下面的需求和本页示例文件交给代码助手:
编写 Si 总 DOS 后处理程序,使用 Python 3、NumPy 和 Matplotlib。
输入:dos-cg/si.dos.dat 三列为能量(eV)、DOS(states/eV/cell)、累计态数(states/cell);Gaussian degauss=0.01 Ry。零点取 gap-results.csv 的 gap24-cg VBM=6.397028955497 eV。
方法:平移能量轴,保留原始 DOS 和 Gaussian 尾部;本例非自旋总 DOS 已含简并。
检查:1201 个严格递增点、间隔约 0.02 eV、有限值;梯形积分约 15.9733,与累计末值 15.97 在打印精度内相符,带隙中点累计态数约 8。
输出:源码、依赖、命令、摘要、PNG/SVG/PDF;坐标为 E−VBM (eV)、DOS (states/eV/cell),显示 −13…8 eV。精确带边取本征值,DOS 用于态数分布。
后处理源码与运行
完整源码:plot_si.py · atlas_plot_style.py。Python 3 依赖:NumPy、Matplotlib。
plot_si.py 的完整源码
from atlas_plot_style import install as install_atlas_style
install_atlas_style()
from pathlib import Path
import argparse,csv
import numpy as np
import matplotlib
matplotlib.use('Agg')
import matplotlib.pyplot as plt
ROOT=Path(__file__).resolve().parent
OUT=ROOT/'plots';OUT.mkdir(exist_ok=True)
plt.rcParams.update({'font.family':'DejaVu Sans','font.size':10,'axes.spines.top':False,'axes.spines.right':False,'figure.dpi':130,'savefig.dpi':300,'axes.titleweight':'bold'})
BLUE='#0072b2';ORANGE='#e69f00';GRAY='#667080'

def read(name):return np.genfromtxt(ROOT/name,delimiter=',',names=True,encoding='utf-8')
def numeric_rows(name):
    with (ROOT/name).open(newline='') as f:
        return [{k:(v if k=='directory' else float(v)) for k,v in row.items()}
                for row in csv.DictReader(f)]
def save(fig,name):
    fig.savefig(OUT/(name+'.png'),bbox_inches='tight');fig.savefig(OUT/(name+'.svg'),bbox_inches='tight');plt.close(fig);print('plots/'+name+'.png')
def clean(ax):ax.grid(alpha=.18);ax.set_axisbelow(True)
def convergence():
    rows=list(csv.DictReader((ROOT/'convergence.csv').open()))
    fig,axes=plt.subplots(1,3,figsize=(12,3.6),layout='constrained')
    for ax,param,label in zip(axes,['ecutwfc','ecutrho','kmesh'],['Wavefunction cutoff (Ry)','Charge-density cutoff (Ry)','Uniform mesh n × n × n']):
        r=[x for x in rows if x['parameter']==param];x=[float(v['setting']) for v in r];y=[float(v['delta_meV_per_atom_vs_last']) for v in r]
        ax.plot(x,y,'o-',color=BLUE);ax.set_xlabel(label);ax.set_ylabel('ΔE vs last point (meV/atom)');clean(ax)
        if param=='kmesh':ax.set_yscale('symlog',linthresh=.1);ax.axhline(1,color=ORANGE,ls='--',label='Example comparison: 1 meV/atom');ax.legend(fontsize=8)
        ax.set_title({'ecutwfc':'Fixed 640 Ry, 8³ mesh','ecutrho':'Fixed 60 Ry, 8³ mesh','kmesh':'Fixed 60 / 640 Ry'}[param],fontsize=11)
    save(fig,'convergence')
def relax():
    r=read('relax/relaxation.csv')
    fig,axes=plt.subplots(1,2,figsize=(9.6,3.6),layout='constrained')
    e_diff = (r['energy_Ry'] - r['energy_Ry'][-1]) * 13605.693122994
    axes[0].plot(r['scf_cycle'], e_diff, 'o-', color=BLUE, lw=1.5, ms=5, zorder=3)
    axes[0].fill_between(r['scf_cycle'], 0, e_diff, color=BLUE, alpha=0.12, zorder=1)
    axes[0].set_ylabel('Energy above final geometry (meV/cell)')
    axes[0].set_title('Si: Monotonic Energy Descent', fontweight='bold', fontsize=10.5)
    for cycle, de in zip(r['scf_cycle'][:-1], e_diff[:-1]):
        axes[0].annotate(f"{de:.1f} meV", xy=(cycle, de), xytext=(0, 6),
                         textcoords='offset points', ha='center', fontsize=7.5, color=BLUE)
    axes[0].annotate("Final E₀ = -22.838592 Ry", xy=(r['scf_cycle'][-1], 0), xytext=(-55, 18),
                     textcoords='offset points', fontsize=7.5, color='#162232',
                     arrowprops=dict(arrowstyle='->', color='#718096', lw=0.6))

    # Total force plot with log-scale threshold lines
    f_vals = np.array(r['total_force_Ry_per_Bohr'])
    # For display of the 0.0 final step, set a small visual floor for the arrow
    f_disp = np.maximum(f_vals, 1e-5)
    axes[1].plot(r['scf_cycle'][:-1], f_vals[:-1], 's-', color=ORANGE, lw=1.5, ms=5, label='Total Force', zorder=3)
    axes[1].plot([r['scf_cycle'][-2], r['scf_cycle'][-1]], [f_vals[-2], f_disp[-1]], 's--', color=ORANGE, lw=1.0, zorder=2)
    axes[1].scatter([r['scf_cycle'][-1]], [f_disp[-1]], marker='o', facecolors='white', edgecolors=ORANGE, s=40, zorder=4)
    axes[1].axhline(1e-3, color='#c0392b', ls='--', lw=0.9, label=r'QE Default $10^{-3}$ Ry/Bohr', zorder=1)
    axes[1].axhline(1e-4, color='#27ae60', ls=':', lw=0.9, label=r'Stringent $10^{-4}$ Ry/Bohr', zorder=1)
    axes[1].set_yscale('log')
    axes[1].set_ylim(5e-6, 1.2e-1)
    axes[1].set_ylabel('Total Force (Ry/Bohr, log scale)')
    axes[1].set_title('Si: BFGS Force Convergence', fontweight='bold', fontsize=10.5)
    axes[1].annotate('Printed as 0.000000\n(Force strictly zero by symmetry)',
                     xy=(r['scf_cycle'][-1], f_disp[-1]), xytext=(-120, 28),
                     textcoords='offset points', fontsize=7.5, color='#8c3b00',
                     arrowprops=dict(arrowstyle='->', color=ORANGE, lw=0.7))
    axes[1].legend(frameon=True, facecolor='#f8fafc', edgecolor='#e2e8f0', fontsize=7.5, loc='upper right')

    for label, ax in zip('ab', axes):
        ax.set_xlabel('BFGS Step / SCF Cycle')
        ax.set_xticks(r['scf_cycle'])
        clean(ax)
        ax.text(-0.14, 1.05, label, transform=ax.transAxes, fontweight='bold', fontsize=10)
    save(fig, 'relax')

def gap():
    r=numeric_rows('gap-results.csv');base=[x for x in r if x['directory'] in ['gap12','gap18-cg','gap24-cg']]
    fig,axes=plt.subplots(1,2,figsize=(10,3.6),layout='constrained')
    axes[0].plot([12,18,24],[x['gap_eV'] for x in base],'o-',color=BLUE);axes[0].set_xticks([12,18,24]);axes[0].set_xlabel('Uniform NSCF mesh n × n × n');axes[0].set_ylabel('Sampled indirect gap (eV)');axes[0].set_title('The sampled minimum need not vary monotonically',fontsize=10)
    for n,x in zip([12,18,24],base):axes[0].annotate(f"{max(x[f'cbm_k{axis}_tpiba'] for axis in 'xyz'):.4f} × 2π/a",(n,x['gap_eV']),xytext=(0,7),textcoords='offset points',ha='center',fontsize=8)
    m=read('mass/longitudinal.csv');fit=numeric_rows('mass/mass-fits.csv')[1]
    dense=next(x for x in r if x['directory']=='gap24-k12-cg');axes[1].plot(m['kx_tpiba'],m['band5_eV']-dense['vbm_eV'],color=BLUE)
    axes[1].scatter([fit['minimum_k_tpiba']],[fit['minimum_energy_eV']-dense['vbm_eV']],color=ORANGE,zorder=4)
    axes[0].margins(y=.20)
    axes[1].set_xlabel('kx (2π/a), ky = kz = 0');axes[1].set_ylabel('Conduction energy − VBM (eV)');axes[1].set_title('Local Γ–X valley refinement; 12³ parent density',fontsize=10)
    for ax in axes:clean(ax)
    save(fig,'band-gap')
def mass():
    r=read('mass/longitudinal.csv');fits=numeric_rows('mass/mass-fits.csv');fit=fits[1]
    fig,axes=plt.subplots(1,2,figsize=(10,3.6),layout='constrained')
    dk=r['kx_inv_A']-fit['minimum_k_inv_A'];take=np.abs(dk)<.04
    axes[0].scatter(dk[take],(r['band5_eV'][take]-fit['minimum_energy_eV'])*1000,s=24,color=BLUE,label='Actual QE eigenvalues')
    q=np.linspace(-.035,.035,101);axes[0].plot(q,fit['quadratic_A_eVA2']*q*q*1000,color=ORANGE,label='Quadratic fit, ±0.02 Å⁻¹')
    axes[0].set_xlabel('kx − valley minimum (Å⁻¹)');axes[0].set_ylabel('Energy above minimum (meV)');axes[0].legend(fontsize=8)
    axes[1].plot([f['half_window_inv_A'] for f in fits],[f['mass_over_me'] for f in fits],'o-',color=BLUE)
    axes[1].set_xlabel('Fit half-window (Å⁻¹)');axes[1].set_ylabel('Longitudinal electron mass / me');axes[1].set_xticks([.01,.02,.03]);axes[1].ticklabel_format(useOffset=False,axis='y')
    for ax in axes:clean(ax)
    save(fig,'effective-mass')
def band3d():
    r=read('band3d/cube.csv');emin=r['band5_eV'].min();fig=plt.figure(figsize=(11,4.4),layout='constrained')
    for i,(key,value,xkey,ykey,title) in enumerate([('kz_tpiba',0.,'kx_tpiba','ky_tpiba','kz = 0 plane'),('kx_tpiba',.85,'ky_tpiba','kz_tpiba','kx = 0.85 × 2π/a plane')]):
        d=r[np.isclose(r[key],value)];xs=np.unique(d[xkey]);ys=np.unique(d[ykey]);X,Y=np.meshgrid(xs,ys,indexing='ij');Z=np.empty_like(X)
        for u,x in enumerate(xs):
            for v,y in enumerate(ys):Z[u,v]=(d['band5_eV'][np.isclose(d[xkey],x)&np.isclose(d[ykey],y)][0]-emin)*1000
        ax=fig.add_subplot(1,2,i+1,projection='3d');ax.plot_surface(X,Y,Z,cmap='viridis',linewidth=.2,edgecolor=(0,0,0,.15),antialiased=True)
        ax.set_xlabel(xkey.replace('_tpiba','')+' (2π/a)');ax.set_ylabel(ykey.replace('_tpiba','')+' (2π/a)');ax.set_zlabel('');ax.text2D(0.02, 0.91, 'E − sampled minimum (meV)', transform=ax.transAxes, fontsize=9);ax.set_title(title);ax.view_init(elev=25,azim=-125);ax.xaxis.set_major_locator(plt.MaxNLocator(4));ax.yaxis.set_major_locator(plt.MaxNLocator(4));ax.zaxis.set_major_locator(plt.MaxNLocator(4))
    fig.suptitle('Two cuts through an actual 11 × 9 × 9 local k-point cube',fontsize=12)
    save(fig,'band-3d')
def population():
    r=read('population-cg/lowdin.csv');fig,ax=plt.subplots(figsize=(6,4),layout='constrained');x=np.arange(len(r))
    ax.bar(x,r['s_electrons'],color=BLUE,label='s');ax.bar(x,r['p_electrons'],bottom=r['s_electrons'],color=ORANGE,label='p')
    for i,q in enumerate(r['total_electrons']):ax.text(i,q+.03,f'{q:.4f}',ha='center')
    ax.axhline(4,color=GRAY,ls='--',lw=1,label='4 valence electrons / Si');ax.set_xticks(x,['Si 1','Si 2']);ax.set_ylabel('Projected electrons');ax.set_ylim(0,4.5);ax.legend(ncol=3,fontsize=9,loc='lower center',bbox_to_anchor=(.5,1.));ax.set_title('Equivalent atoms; spilling = 0.0092',pad=38);save(fig,'population-analysis')
def fatband():
    r=read('bands-cg/fatband.csv');vbm=r['energy_eV'][r['iband']==4].max();fig,axes=plt.subplots(1,2,figsize=(12,4.6),sharey=True,layout='constrained')
    idx=[1,25,37,49,73,97,121];ticks=[r['path_distance_tpiba'][r['ik']==i][0] for i in idx];labels=['Γ','X','W','K','Γ','L','X']
    for ax,weight,color,title in zip(axes,['Si_s_weight','Si_p_weight'],[BLUE,ORANGE],['Si s projection','Si p projection']):
        for ib in range(1,9):
            q=r[r['iband']==ib];ax.plot(q['path_distance_tpiba'],q['energy_eV']-vbm,color='#b6bdc7',lw=.65,zorder=1);ax.scatter(q['path_distance_tpiba'],q['energy_eV']-vbm,s=34*q[weight],color=color,alpha=.75,edgecolors='none',zorder=2)
        for tick in ticks:ax.axvline(tick,color='#e0e3e8',lw=.65,zorder=0)
        ax.axhline(0,color=GRAY,ls='--',lw=.7);ax.set_xticks(ticks,labels);ax.set_xlim(ticks[0],ticks[-1]);ax.set_ylim(-13,7);ax.set_title(title);ax.set_ylabel('Energy − VBM (eV)')
        handles=[ax.scatter([],[],s=34*w,color='#555555',edgecolors='none',label=f'{w:g}') for w in (.25,.5,1.)]
        ax.legend(handles=handles,title='Projection weight (point area)',ncol=3,
                  loc='lower left',bbox_to_anchor=(0,1.015),frameon=False,fontsize=8)
        ax.set_title('',loc='center')
        ax.set_title(title,loc='left',pad=55)
    save(fig,'fatband')
def bands():
    r=read('bands-cg/fatband.csv');vbm=r['energy_eV'][r['iband']==4].max();fig,ax=plt.subplots(figsize=(8,4.6),layout='constrained');idx=[1,25,37,49,73,97,121];ticks=[r['path_distance_tpiba'][r['ik']==i][0] for i in idx]
    for ib in range(1,9):
        q=r[r['iband']==ib];ax.plot(q['path_distance_tpiba'],q['energy_eV']-vbm,color=BLUE,lw=1)
    for tick in ticks:ax.axvline(tick,color='#dce1e8',lw=.7)
    ax.axhline(0,color=GRAY,ls='--',lw=.7);ax.set_xticks(ticks,['Γ','X','W','K','Γ','L','X']);ax.set_xlim(ticks[0],ticks[-1]);ax.set_ylim(-13,7);ax.set_ylabel('Energy − VBM (eV)');ax.set_title('Si, PBE, fixed example cell; no SOC');save(fig,'bands')
def dos():
    r=np.loadtxt(ROOT/'dos-cg/si.dos.dat');g=numeric_rows('gap-results.csv');vbm=next(x['vbm_eV'] for x in g if x['directory']=='gap24-cg')
    fig,ax=plt.subplots(figsize=(7.5,3.7),layout='constrained');ax.plot(r[:,0]-vbm,r[:,1],color=BLUE);ax.fill_between(r[:,0]-vbm,r[:,1],alpha=.15,color=BLUE);ax.axvline(0,color=GRAY,ls='--');ax.set_xlim(-13,8);ax.set_xlabel('Energy − VBM (eV)');ax.set_ylabel('DOS (states/eV/cell)');ax.set_title('24³ NSCF mesh; Gaussian broadening 0.01 Ry');clean(ax);save(fig,'dos')

if __name__=='__main__':
    parser=argparse.ArgumentParser();parser.add_argument('figure',choices=['convergence','relax','gap','mass','band3d','population','fatband','bands','dos','all']);args=parser.parse_args()
    funcs={'convergence':convergence,'relax':relax,'gap':gap,'mass':mass,'band3d':band3d,'population':population,'fatband':fatband,'bands':bands,'dos':dos}
    for name,fun in funcs.items():
        if args.figure in [name,'all']:fun()
解压本页示例包后,在 si-pbe 根目录执行:
python3 -m pip install numpy matplotlib
python3 plot_si.py dos
从原始能量转到相对价带顶的图
脚本读取原始 si.dos.dat,将能量减去同一 24³ NSCF 的价带顶。运行上面的命令得到下图:
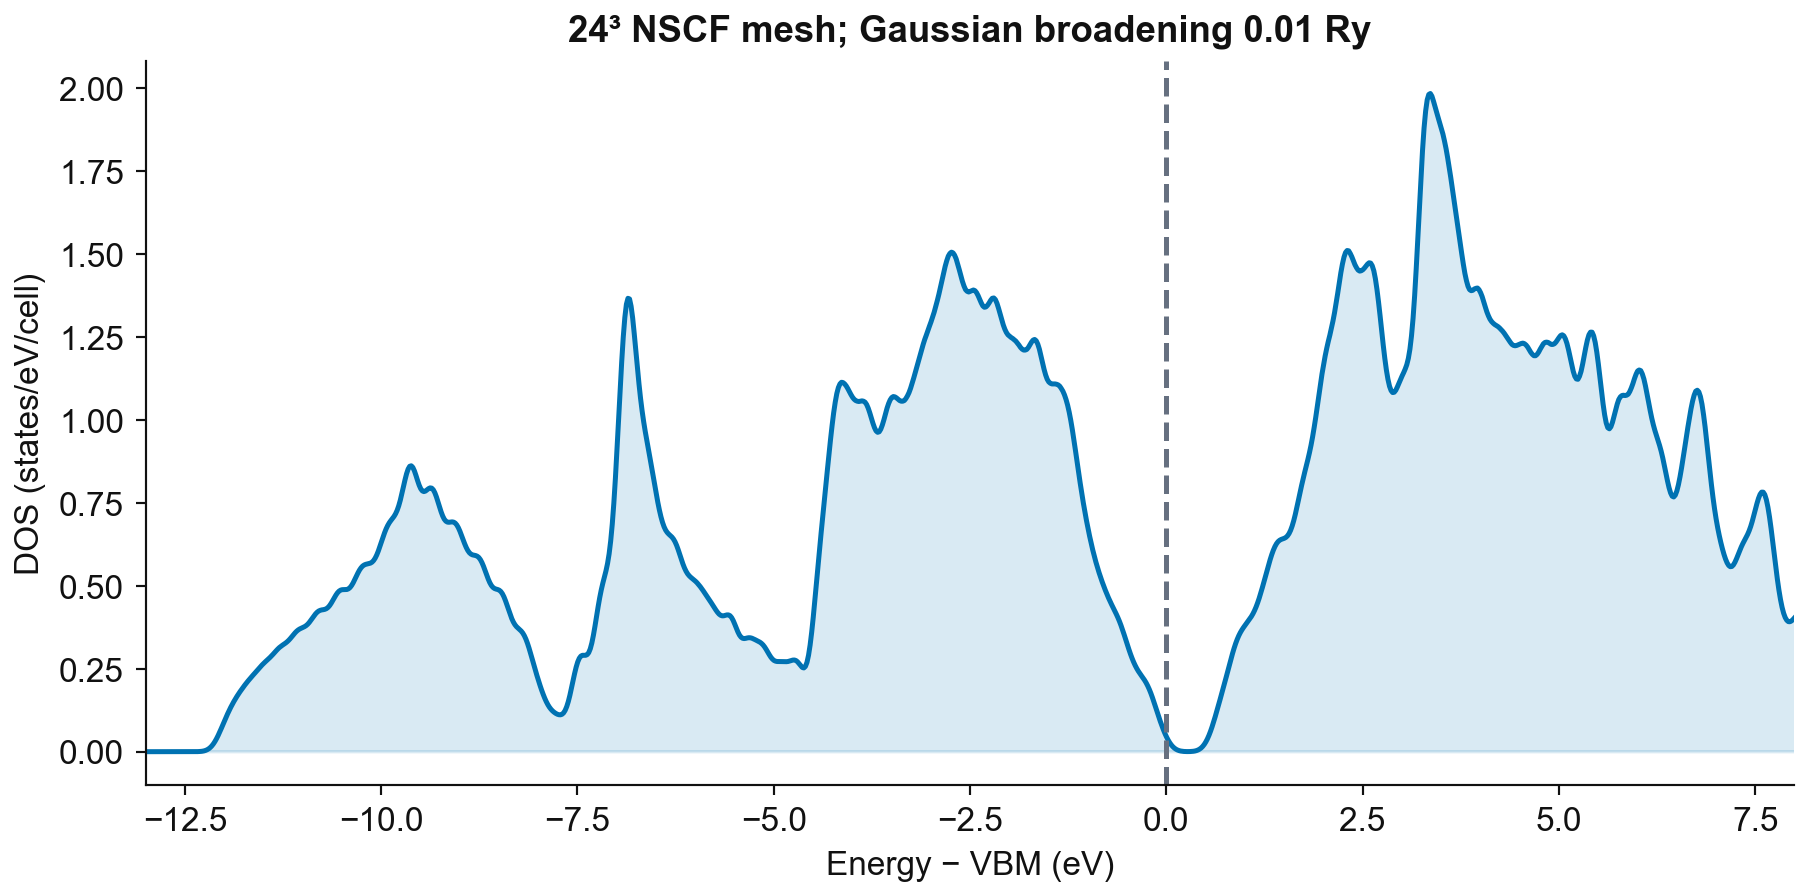
Gaussian 展宽会把带边附近的权重扩展到相邻能量,不能从这一张有展宽的图上量出高精度带隙。带边位置与采样依赖回到 带隙页核对;DOS 峰形需要另做 k 网格与展宽的交叉比较。
图上 0 eV 是同一父链的价带顶,正能侧的 Gaussian 尾巴不能单独判为金属性。比较峰位和峰高前,先固定每原胞/每原子的归一化、能量参考和展宽。
区分 s/p 可读已有布居页的均匀 18³ 分支。它与本页 24³ DOS 的网格不同;下面只核对该 18³ 分支内部的关系,不把它逐行扣到 24³ 曲线上。
[preston@preston-System-Product-Name si-pbe]$ head -n 4 population-cg/si.pdos_tot
# E (eV)  dos(E)    pdos(E)
  -6.101  0.475E-06  0.473E-06
  -6.081  0.120E-05  0.119E-05
  -6.061  0.291E-05  0.290E-05
[preston@preston-System-Product-Name si-pbe]$ head -n 4 'population-cg/si.pdos_atm#1(Si)_wfc#2(p)'
# E (eV)   ldos(E)   pdos(E)    pdos(E)    pdos(E)
  -6.101  0.394E-08  0.131E-08  0.131E-08  0.131E-08
  -6.081  0.104E-07  0.347E-08  0.347E-08  0.347E-08
  -6.061  0.265E-07  0.883E-08  0.883E-08  0.883E-08
si.pdos_tot 第二列是该分支总 DOS,第三列是所有投影态的 PDOS 和,不能将两列相加。p 文件第二列 ldos 已是三个 p 分量之和,后三列依次 pz、px、py;加完后三列再加第二列,会把 p 权重数两次。s 文件的 ldos 与唯一 s 分量同样重复表示同一壳层。
整胞投影和应取两个原子的 s 文件各一份 ldos,加上两个原子的 p 文件各一份 ldos,对应 si.pdos_tot 第三列。有限投影空间未覆盖的部分保留下来,不能强行放大 PDOS 去等于总 DOS。本例文本只保留有限有效位数,逐行求和最大差 0.006 states/eV/cell,全部在各列舍入界内;不能把这点打印差当成额外丢失的物理态。
“原子文件”说明投影来自哪个原子,并不自动把纵轴变成每原子归一化:每个文件仍是该原子在当前计算胞里的贡献。两个 Si 的 p 文件相加得到整胞 p 谱,若再报告平均每个 Si 的 p 谱,才另除以2。先逐行核对能量网格和壳层和,再做这个归一化,能避免把“每原子平均”和“按原子选出的贡献”混成同一种曲线。
共线自旋极化时,pdos_tot 变为 E、DOSup、DOSdw、PDOSup、PDOSdw;原子文件也分别给 up/down 的 ldos 和 m 分量。按同一自旋、同一能量点求和后,再合并通道。本例非磁数据已含自旋简并,不再乘 2。
给定 Sc₂C 结构:费米能附近的总 DOS
Si 的零点取价带顶,带边外仍有 Gaussian 尾部;读金属谱时,先把同一计算的费米能设为零,再结合能带采样判断零能附近有哪些态。这里用一份三原子 Sc–C–Sc 固定结构的真实结果,把能量零点、总 DOS 和累计列连在一起读。
本例 QE 7.5 的晶胞为 a=3.358477221 Å、c=40 Å,C 到两侧 Sc 平面的高度为 1.121277504 和 1.204184232 Å。它是给定的不对称固定几何,SCF 不改变这些位置。计算限定非磁、无 SOC 的中性解,26 个 PAW 价电子;交换关联为 vdW-DF3-opt1,截断 100/800 Ry,电子网格 16×16×1,Gaussian 参数 0.0037 Ry。采用的 Sc.pbe-spn-kjpaw_psl.1.0.0.UPF 与 C.pbe-n-kjpaw_psl.1.0.0.UPF 是 PBE 构造的 PAW,实际计算的交换关联仍为上述 vdW-DF3-opt1。
下载完整单案例文件。包内保留完整 SCF/DOS 输入与 OUT、DOS stderr、原生数据、XML、两个 CSV、命名 PAW、完整 Python/GNUplot 源码和实际 SVG/PDF。输入与既有运行日志采用一致的单案例 prefix/目录映射,说明见 SOURCE.md,文件使用方法见 README.md。
从固定结构 SCF 接到 dos.x
以下完整 SCF 输入与原始物理条件对应。各 namelist 的用途接SCF/QE 页,这里保留本例实际字段和结构,不重复一遍提交与收敛调试流程。
展开完整 Sc₂C SCF 输入
&CONTROL
  calculation = 'scf'
  restart_mode = 'from_scratch'
  prefix = 'sc2c'
  outdir = './out/'
  pseudo_dir = '../pseudos'
  verbosity = 'high'
  tprnfor = .true.
  tstress = .true.
/
&SYSTEM
  ibrav = 0
  nat = 3
  ntyp = 2
  ecutwfc = 100
  ecutrho = 800
  input_dft = 'vdw-DF3-opt1'
  occupations = 'smearing'
  smearing = 'gaussian'
  degauss = 3.7d-3
  tot_charge = 0.0
  nr1 = 60
  nr2 = 60
  nr3 = 720
  nr1s = 45
  nr2s = 45
  nr3s = 486
/
&ELECTRONS
  conv_thr = 1.0d-12
  mixing_beta = 0.4
/
ATOMIC_SPECIES
Sc  44.956  Sc.pbe-spn-kjpaw_psl.1.0.0.UPF
C  12.011  C.pbe-n-kjpaw_psl.1.0.0.UPF
CELL_PARAMETERS (angstrom)
3.358477221000 -0.000000000000 0.000000000000
-1.679238611000 2.908526592000 0.000000000000
0.000000000000 0.000000000000 40.000000000000
ATOMIC_POSITIONS (angstrom)
C 0.000000000000 0.000000000000 17.688482212000
Sc -0.000000000501 1.939017728097 16.567204708000
Sc 1.679238610501 0.969508863903 18.892666444000
K_POINTS automatic
16 16 1 0 0 0
完整 scf.out 中可对应到下面几行,摘录保留原打印精度:
     Program PWSCF v.7.5 starts on  3Oct2026 at  2:20:27
     Exchange-correlation= VDW-DF3-OPT1
     the Fermi energy is    -2.1247 ev
     convergence has been achieved in  52 iterations
     Writing all to output data dir ./out/sc2c.save/ :
52 次迭代完成的是这份固定结构的电子自洽。stdout 的费米能打印到四位小数,后处理采用 SCF XML 中的 −0.07808269824364725 Ha,换算为 −2.124738461036814 eV。这样不会在窄窗里用舍入后的零点替代实际数值。
本次 dos.x 沿用该 SCF 的均匀网格和保存数据。完整 dos.in 为:
&DOS
 prefix = 'sc2c'
 outdir = './out/'
 fildos = 'dos_preview.dat'
 bz_sum = 'smearing'
 ngauss = 0
 degauss = 0.0037
 Emin = -2.624738461037
 Emax = -1.624738461037
 DeltaE = 0.01
/
Emin/Emax 围绕自身费米能给出 −0.5~+0.5 eV 的窗口,DeltaE=0.01 eV 共输出 101 点。ngauss=0 为普通 Gaussian,degauss=0.0037 Ry 约为 0.050341 eV;这里用它设定数值展宽,不把它解释为物理温度或谱线标准差。增加输出点只加密同一条展宽曲线,k 网格才决定输入的能级采样。
完整 dos.out 的保存目录、展宽和结束记录可这样对应:
     Reading xml data from directory:

     ./out/sc2c.save/
     file Sc.pbe-spn-kjpaw_psl.1.0.0.UPF: wavefunction(s)  3S 3P 3D renormalized
     file C.pbe-n-kjpaw_psl.1.0.0.UPF: wavefunction(s)  2S 2P renormalized

     Gaussian broadening (read from input): ngauss,degauss=   0    0.003700
     DOS          :      7.72s CPU      8.05s WALL
   JOB DONE.
本次 WALL 时间为 8.05 s。dos.err 保留显示授权提示及 IEEE underflow/denormal 信息,stdout 另有 negative rho=8.592E−05;完整诊断与结果一并提供。这次已写出 101 行原生 DOS,结束记录说明后处理执行完毕,峰形的采样与展宽依赖仍要通过相应对照判断。
下载包直接支持下面的 XML/原生数据提取与作图,交付的是既有结果而非完整 out/sc2c.save。从头计算时,在 case/ 用匹配版本 pw.x 读取完整 scf.in 生成保存数据,再用 dos.x 读取 dos.in;该流程接 SCF 页,单独 XML 在新目录重启 dos.x 尚未实际验证。
原生三列与精确能量网格
dos_preview.dat 的首行、逻辑费米点和末行如下:
#  E (eV)   dos(E)     Int dos(E) EFermi =   -2.125 eV
  -2.625  0.7598E+00  0.7598E-02
  -2.125  0.5433E+01  0.1862E+01
  -1.625  0.8759E+01  0.4172E+01
三列仍是能量 eV、双自旋合计总 DOS(states/eV/cell)、原生窗口累计态数(states/cell)。这里 cell 是三原子计算胞,D(E_F)=5.433 已包括两自旋。XML 的 k 权重和为 2,已含自旋计数;加权占据为 25.999999999982 个电子,与 26 对应,不再把 DOS 或权重乘 2。
原生能量用 F8.3 打印,所以中间行写 −2.125 eV;由输入窗口与第 51 个格点重建的逻辑能量为 −2.124738461037 eV。两者减去 XML 费米能后,前者约 −0.000261538963186 eV,后者约 −1.86×10⁻¹³ eV。本例图用逻辑网格定位零能点,同时保留原生打印列供读者对照。
累计列的 0.007598、1.862、4.172 分别对应窗口起点、费米点、上界。QE 7.5 Gaussian 分支源码先将累计量置零,每个格点先加 DOS(E)×DeltaE,再写该行,因此首行已有一个矩形项。4.172 计的是这个请求窗口内、包含费米能以上部分的态;26 则由带占据核对整胞价电子数,两者的能窗和计数定义不同。本节提取保留原生矩形累计列,另做的连续积分或梯形积分应另命名。
从 XML 和原生 DOS 导出可读表
dos_shifted.csv 将两种能量精度和原生值分开,完整六列为:
| 列名 | 定义与单位 |
|---|---|
native_printed_energy_eV_F8p3 |
原生打印能量,eV |
native_printed_energy_minus_own_EF_eV |
打印能量减 XML 自身 EF,eV |
exact_input_grid_energy_eV |
Emin+i×DeltaE 重建的逻辑网格,eV |
exact_input_grid_energy_minus_own_EF_eV |
逻辑网格减自身 EF,eV,作图采用此列 |
DOS_states_per_eV_per_cell_spin_summed |
原生双自旋合计 DOS,states/eV/cell |
native_window_cumulative_DOS_states |
原生有限窗矩形累计,states/cell |
eigenvalues_k16.csv 则有 irreducible_k_index、kx_2pi_over_alat、ky_2pi_over_alat、kz_2pi_over_alat、raw_QE_weight_including_spin、band_index、energy_eV_raw、energy_minus_own_EF_eV 八列。510 行是 30 个不可约 k 点×17 条带;三个 k 分量是 Cartesian 2π/alat 单位,不是晶格分数坐标,文件顺序也不是一条 M–Γ–K–M 路径。
程序将 XML 的费米能和本征值从 Ha 转为 eV,核对非自旋标记、k 点/带数、权重与占据;对 DOS 保留全部原生值,用输入网格重建能量并检查 F8.3 序列化误差。可把下面的需求和本例文件一起交给代码助手:
使用 Python 3 标准库,为本页非磁、无 SOC 的 Sc₂C 单案例编写独立导出程序。
输入:case/data-file-schema.xml、case/dos.in 和三列 case/dos_preview.dat。
XML 的 EF/eigenvalues 单位为 Ha,乘 27.211386245988 转为 eV;k 为 Cartesian 2π/alat,原 k 权重已含两自旋,权重和为2。
核对 lsda/noncolin/spinorbit 为false,点数与nks、每点能量/占据数与nbnd一致,加权占据与nelec一致;本例30点×17带、26电子。
从dos.in读Emin/Emax/DeltaE,按Emin+i×DeltaE重建101点;保留F8.3原打印能量,并检查其与逻辑网格的差不超过打印舍入界。
输出dos_shifted.csv六列,分别为原打印能量/相对EF、逻辑网格/相对EF、原DOS、原累计;输出eigenvalues_k16.csv八列,保留k编号/坐标/原权重/带编号和原/相对EF能量。
不平滑、裁剪或再归一原DOS,不用新积分替换累计列,不按不可约点编号拼路径能带。
以CLI指定输入和输出目录,控制台报告EF、电子/带/点数、权重/占据和CSV行数;不依赖多案例元数据,不输出内部控制JSON。
提供完整可执行源码和实际调用。
展开完整 process_native_dos.py
"""Export one scalar, nonmagnetic QE DOS case from its actual XML and files."""
from pathlib import Path
import argparse
import csv
import math
import re
import xml.etree.ElementTree as ET

HA_EV = 27.211386245988
parser = argparse.ArgumentParser(description=__doc__)
parser.add_argument('--xml', type=Path, required=True)
parser.add_argument('--dos-input', type=Path, required=True)
parser.add_argument('--dos-data', type=Path, required=True)
parser.add_argument('--output-dir', type=Path, required=True)
args = parser.parse_args()
root = ET.parse(args.xml).getroot()
for element in root.iter():
    element.tag = element.tag.split('}')[-1]
band_structure = root.find('./output/band_structure')
if band_structure is None:
    raise ValueError('Missing QE output band_structure')
for flag in ['lsda', 'noncolin', 'spinorbit']:
    element = band_structure.find(flag)
    if element is not None and element.text.strip().lower() in ['true', 't', '.true.']:
        raise ValueError('This scalar NM example does not implement spinor/LSDA export')
ef = float(band_structure.find('fermi_energy').text) * HA_EV
nelec = float(band_structure.find('nelec').text)
nbnd = int(band_structure.find('nbnd').text)
points = band_structure.findall('ks_energies')
if len(points) != int(band_structure.find('nks').text):
    raise ValueError('XML k-point count mismatch')

eigen_rows = []
weights = []
weighted_occupations = 0.0
for index, point in enumerate(points, start=1):
    kpoint = point.find('k_point')
    coordinates = [float(value) for value in kpoint.text.split()]
    weight = float(kpoint.attrib['weight'])
    energies = [float(value) * HA_EV for value in point.find('eigenvalues').text.split()]
    occupations = [float(value) for value in point.find('occupations').text.split()]
    if len(coordinates) != 3 or len(energies) != nbnd or len(occupations) != nbnd:
        raise ValueError('XML band/coordinate count mismatch')
    if weight <= 0 or not all(math.isfinite(v) for v in coordinates + energies + occupations + [weight]):
        raise ValueError('Invalid k-point data')
    weights.append(weight)
    weighted_occupations += weight * sum(occupations)
    for band, energy in enumerate(energies, start=1):
        eigen_rows.append([index, *coordinates, weight, band, energy, energy - ef])
if abs(sum(weights) - 2.0) > 1e-8 or abs(weighted_occupations - nelec) > 1e-6:
    raise ValueError('Scalar NM weight/electron conservation check failed')

namelist = args.dos_input.read_text()
def number(name):
    match = re.search(r'\b' + name + r'\s*=\s*([+\-\d.eEdD]+)', namelist, re.I)
    if match is None:
        raise ValueError('Missing DOS input field: ' + name)
    return float(match.group(1).replace('D', 'e').replace('d', 'e'))
emin, emax, step = number('Emin'), number('Emax'), number('DeltaE')
if step <= 0 or emax <= emin:
    raise ValueError('Invalid DOS energy window')
raw = []
for line in args.dos_data.read_text().splitlines():
    if not line.strip() or line.lstrip().startswith('#'):
        continue
    values = [float(value.replace('D', 'e')) for value in line.split()]
    if len(values) != 3 or not all(math.isfinite(v) for v in values):
        raise ValueError('Invalid native DOS row')
    raw.append(values)
if len(raw) != int(round((emax - emin) / step)) + 1:
    raise ValueError('Native DOS row count does not match this example window')
dos_rows = []
for index, (printed_energy, dos, cumulative) in enumerate(raw):
    exact_energy = emin + index * step
    if abs(printed_energy - exact_energy) > 0.00050001:
        raise ValueError('Native F8.3 energy serialization mismatch')
    dos_rows.append([printed_energy, printed_energy - ef, exact_energy,
                     exact_energy - ef, dos, cumulative])

args.output_dir.mkdir(parents=True, exist_ok=True)
def write_csv(name, fields, rows):
    with (args.output_dir / name).open('w', newline='') as stream:
        writer = csv.writer(stream)
        writer.writerow(fields)
        writer.writerows(rows)
write_csv('dos_shifted.csv', ['native_printed_energy_eV_F8p3',
          'native_printed_energy_minus_own_EF_eV', 'exact_input_grid_energy_eV',
          'exact_input_grid_energy_minus_own_EF_eV',
          'DOS_states_per_eV_per_cell_spin_summed', 'native_window_cumulative_DOS_states'], dos_rows)
write_csv('eigenvalues_k16.csv', ['irreducible_k_index', 'kx_2pi_over_alat',
          'ky_2pi_over_alat', 'kz_2pi_over_alat', 'raw_QE_weight_including_spin',
          'band_index', 'energy_eV_raw', 'energy_minus_own_EF_eV'], eigen_rows)
print(f"Fermi energy: {ef:.12f} eV")
print(f"Electrons: {nelec:g}; bands: {nbnd}; irreducible k points: {len(points)}")
print(f"Spin-inclusive weight sum: {sum(weights):.12f}; weighted occupations: {weighted_occupations:.12f}")
print(f"Wrote {len(dos_rows)} DOS rows and {len(eigen_rows)} eigenvalue rows to {args.output_dir}")
print("DOS and window cumulative values retained; energies shifted by the XML Fermi energy.")
在解包后的 sc2c-dos/ 根目录,实际执行:
python3 source/process_native_dos.py --xml case/data-file-schema.xml --dos-input case/dos.in --dos-data case/dos_preview.dat --output-dir data
实际输出为:
Fermi energy: -2.124738461037 eV
Electrons: 26; bands: 17; irreducible k points: 30
Spin-inclusive weight sum: 2.000000000000; weighted occupations: 25.999999999982
Wrote 101 DOS rows and 510 eigenvalue rows to data
DOS and window cumulative values retained; energies shifted by the XML Fermi energy.
这次导出的 CSV 与随包数据逐字节一致。101 行保留原 DOS/累计值,510 行保留各 k 点的带能量与权重;代码和独立源码下载相同,读者可逐列回到原文件核对。
用原始 101 点读费米能附近的谱形
作图取 CSV 第四列相对能量和第五列 DOS,将 DOS 放横轴、能量放纵轴,水平虚线表示自身费米能。保持 per cell、双自旋合计的单位,不把三原子胞除成每原子曲线,也不额外平滑。GNUplot 的完整程序和可下载源码如下:
展开完整 plot_dos.gp
# Run from sc2c-dos/: gnuplot source/plot_dos.gp
# Col4: exact input energy minus XML EF, eV. Col5: spin-summed DOS, states/eV/cell.
# All 101 rows are plotted as straight segments; no smoothing, rescaling or interpolation.
set datafile separator comma
set encoding utf8
set border 3
set tics nomirror out
set xrange [0:*]
set yrange [-0.5:0.5]
set xlabel "DOS (states / eV / cell, both spins)"
set ylabel "E - E_F (eV)"
set title "Sc_2C: fixed three-atom geometry, NM / no SOC"
set key off
set arrow 1 from graph 0, first 0 to graph 1, first 0 nohead dt 2 lc rgb "#666666"
set label 1 "D(E_F) = 5.433" at first 5.433, first 0 offset 1,1 font ",10"
set terminal svg size 660,700 enhanced font "DejaVu Sans,13"
set output "figures/sc2c-dos.svg"
plot "data/dos_shifted.csv" every ::1 using 5:4 with lines lw 2 lc rgb "#215d96", \
     "data/dos_shifted.csv" every ::1 using (abs($4)<1e-8?$5:1/0):4 with points pt 7 ps 1 lc rgb "#a6422b"
set terminal pdfcairo enhanced color size 5.5in,5.8in font "DejaVu Sans,11"
set output "figures/sc2c-dos.pdf"
replot
unset output
实际采用 GNUplot 6.0,在同一目录运行:
gnuplot source/plot_dos.gp
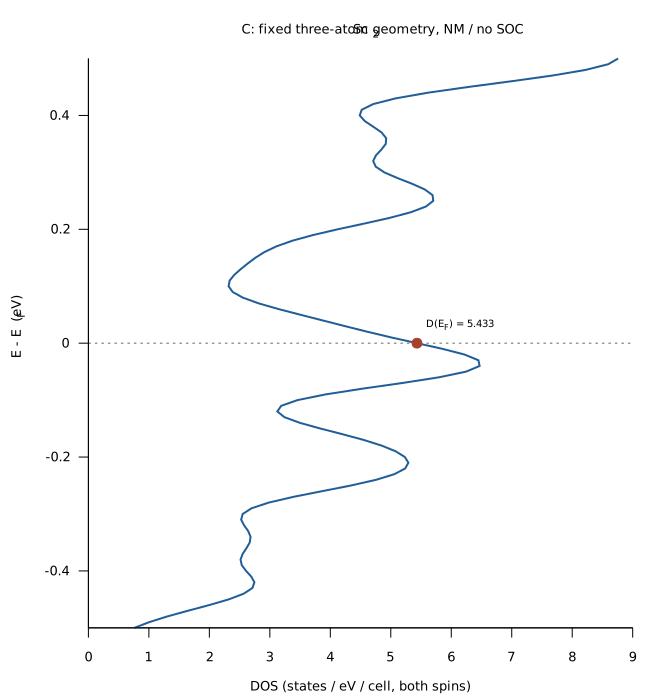
先看水平零能线:曲线在这里仍有有限 DOS;再沿纵轴看同一近费米窗口内的宽峰与凹陷,而不是把图上的高度读成某条带的电子数。已有本征值采样中,第 13 带相对 EF 的范围为 −0.975564~+0.357985 eV,第 14 带为 −0.340891~+0.536561 eV。同一带的采样值跨过 EF 与有限 DOS 一起支持这份固定模型的金属态特征;Gaussian 后的非零尾部单独不能作这个判断,这也是它与前面 Si 带边尾部需要联读的原因。
从总 DOS 走向原文的能带和费米面
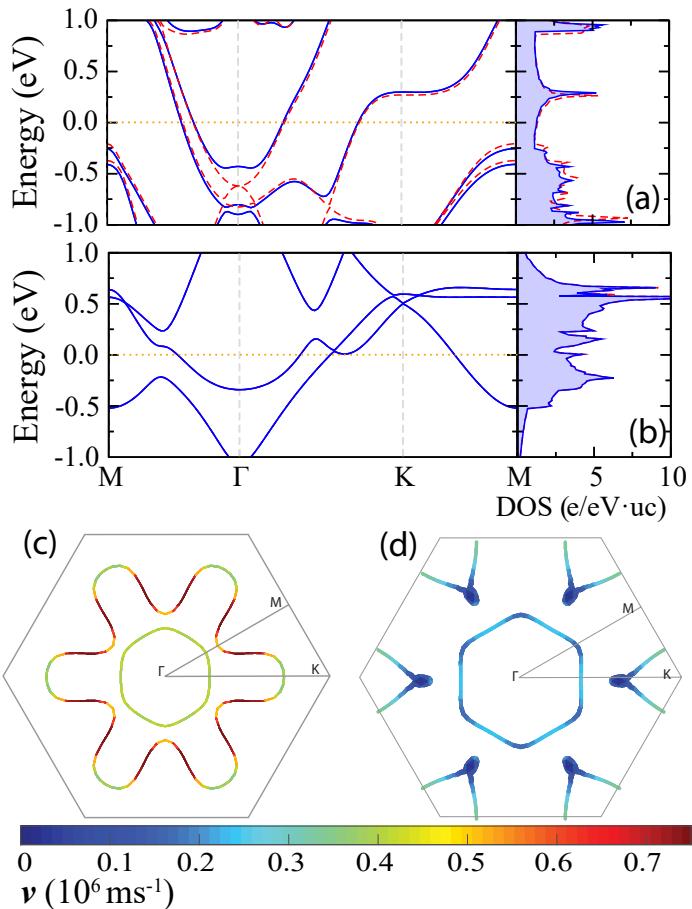
读 (b) 时,在同一能量高度从左侧能带移到右侧 DOS,先区分“路径上出现带”与“全布里渊区在该能量积累多少态”。路径的平缓段是寻找峰来源的线索,右侧 DOS 的量仍来自布里渊区积分。原图展示 ±1 eV,本例只计算 ±0.5 eV,共同窗口是本节读法比较的范围,外半段属于原文数据。原文蓝/红表示有无 SOC 的对照,本例的实际条件固定为无 SOC。
再看 (d) 的六角布里渊区、Γ/M/K 和费米轮廓。它保留了零能态位于哪里以及分支如何连接,颜色另表示费米速度;这里的红/蓝不是 (b) 的 SOC 线型含义。原文讨论的 Γ 附近轮廓与 K 附近 mini-pocket 要靠其 k 分辨结果定位。总 DOS 将这些不同位置汇成一个数,无法从 D(E_F)=5.433 反推出同一个口袋。
速度需要物理 k 坐标下的带能量梯度,。DOS 会同时受到等能轮廓长度、分支数量和速度的影响,相近的 D(E_F) 不保证相同费米面或速度分布。要进一步问本例哪些分支贡献了零能态,接路径能带和费米面的方法,准备对应的 k 分辨数据。
原文采用 ABINIT/PBE/HGH、32×32 电子网格及弛豫结构;本例是 QE/vdW-DF3-opt1/PAW、16×16、固定不等高度的结构。两者的晶胞、泛函、采样和 SOC 条件不同。原图用于联读 DOS 与 k 空间结果,本例给出的是上述固定模型的近费米谱;原文 EPC/Tc 来自其声子与电子声子耦合计算,属于原作者的另一组物理证据。
总 DOS 回答整胞在某能量有多少态;下面转向多组分界面的 PDOS,再按原子与轨道区分贡献。后续冻结四态采用它们自己的几何、采样和能量参考,与本节给定三原子结果分别读取。
二维异质结 ZrCl₂/Sc₂C:轨道分辨 PDOS 与能带、二维费米面的共享能量轴对准
在多元素金属异质结中,除总态密度外,常通过 projwfc.x 生成按原子和角动量拆解的分波态密度(PDOS)。在 ZrCl₂/Sc₂C(完整计算记录)中,子图 b(PDOS)以 scf/pwx.out 的 E_F = 0.3133 eV 为能量零点,绘制 zrclscc.pdos_tot 的灰色填充总 DOS 以及 Zr-4d、Sc-3d、C-2p、Cl-3p 四组投影态密度曲线,与左侧子图 a 的轨道投影能带共享纵轴 E − E_F ∈ [−2.5, 2.0] eV;右侧子图 c 则展示由 zrclscc_fs.bxsf 插值得到的第 26、27 带二维六角布里渊区费米面:
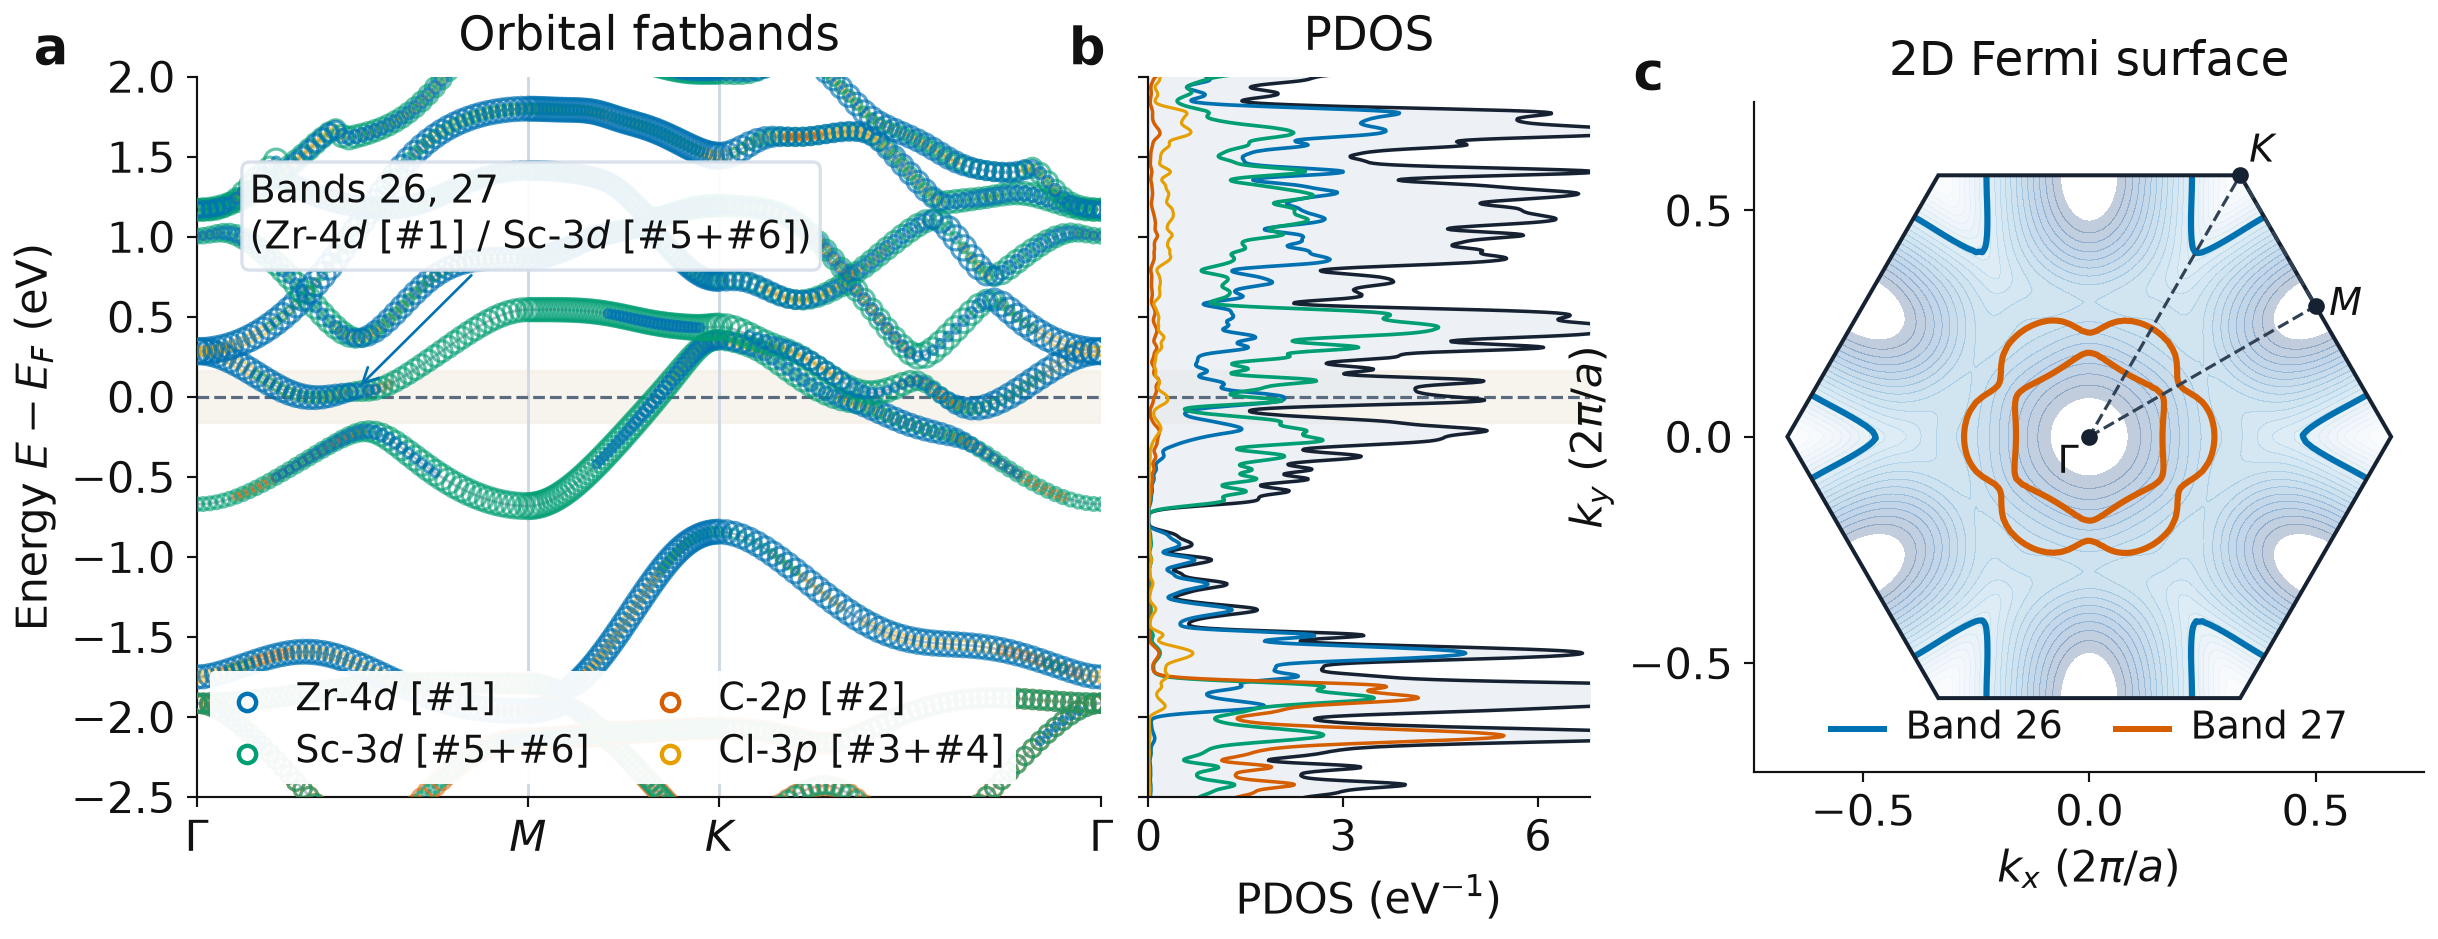
E − E_F 纵轴的水平总 DOS(zrclscc.pdos_tot 灰色填充)及 Zr-4d、Sc-3d、C-2p、Cl-3p 分波态密度;左图投影权重已按实际 scf/fatbands.projwfc_up 中每态头的原子号和角动量逐态求和核对;曲线原子映射:Zr-4d[#1]、Sc-3d[#5+#6]、C-2p[#2]、Cl-3p[#3+#4];(c) 由 zrclscc_fs.bxsf 提取的第 26、27 带二维六角费米面。矢量 PDF重绘与导出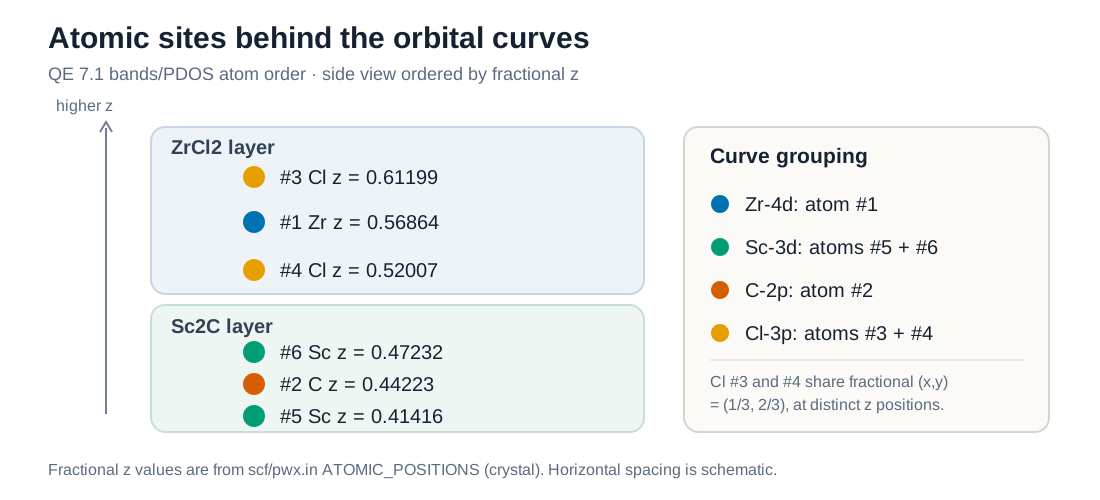
这张历史 QE 7.1 图先把能带和 PDOS 的相同能量位置联系起来;平缓路径段只是寻找 DOS 峰来源的线索。具体峰重来自均匀网格积分,且四条选定轨道曲线没有覆盖全部原子轨道。下面的四态冻结对照来自独立的 QE 7.2 链,分别在该链内比较,不将其与历史图拼成一次定量应变扫描。
冻结几何对照:异质结与孤立 Sc₂C 的 PDOS
这组控制计算在 0% 与 +1.5% 两种应变设置下,分别比较异质结中的 Sc₂C 层、ZrCl₂ 层与孤立 Sc₂C。所有坐标均保持冻结,因此它们不代表弛豫平衡结构。图中每条谱都以各自计算的费米能级为零点;这种分别对齐可以比较费米能级附近的谱形和权重,不能据此判断绝对能带偏移或电荷转移。
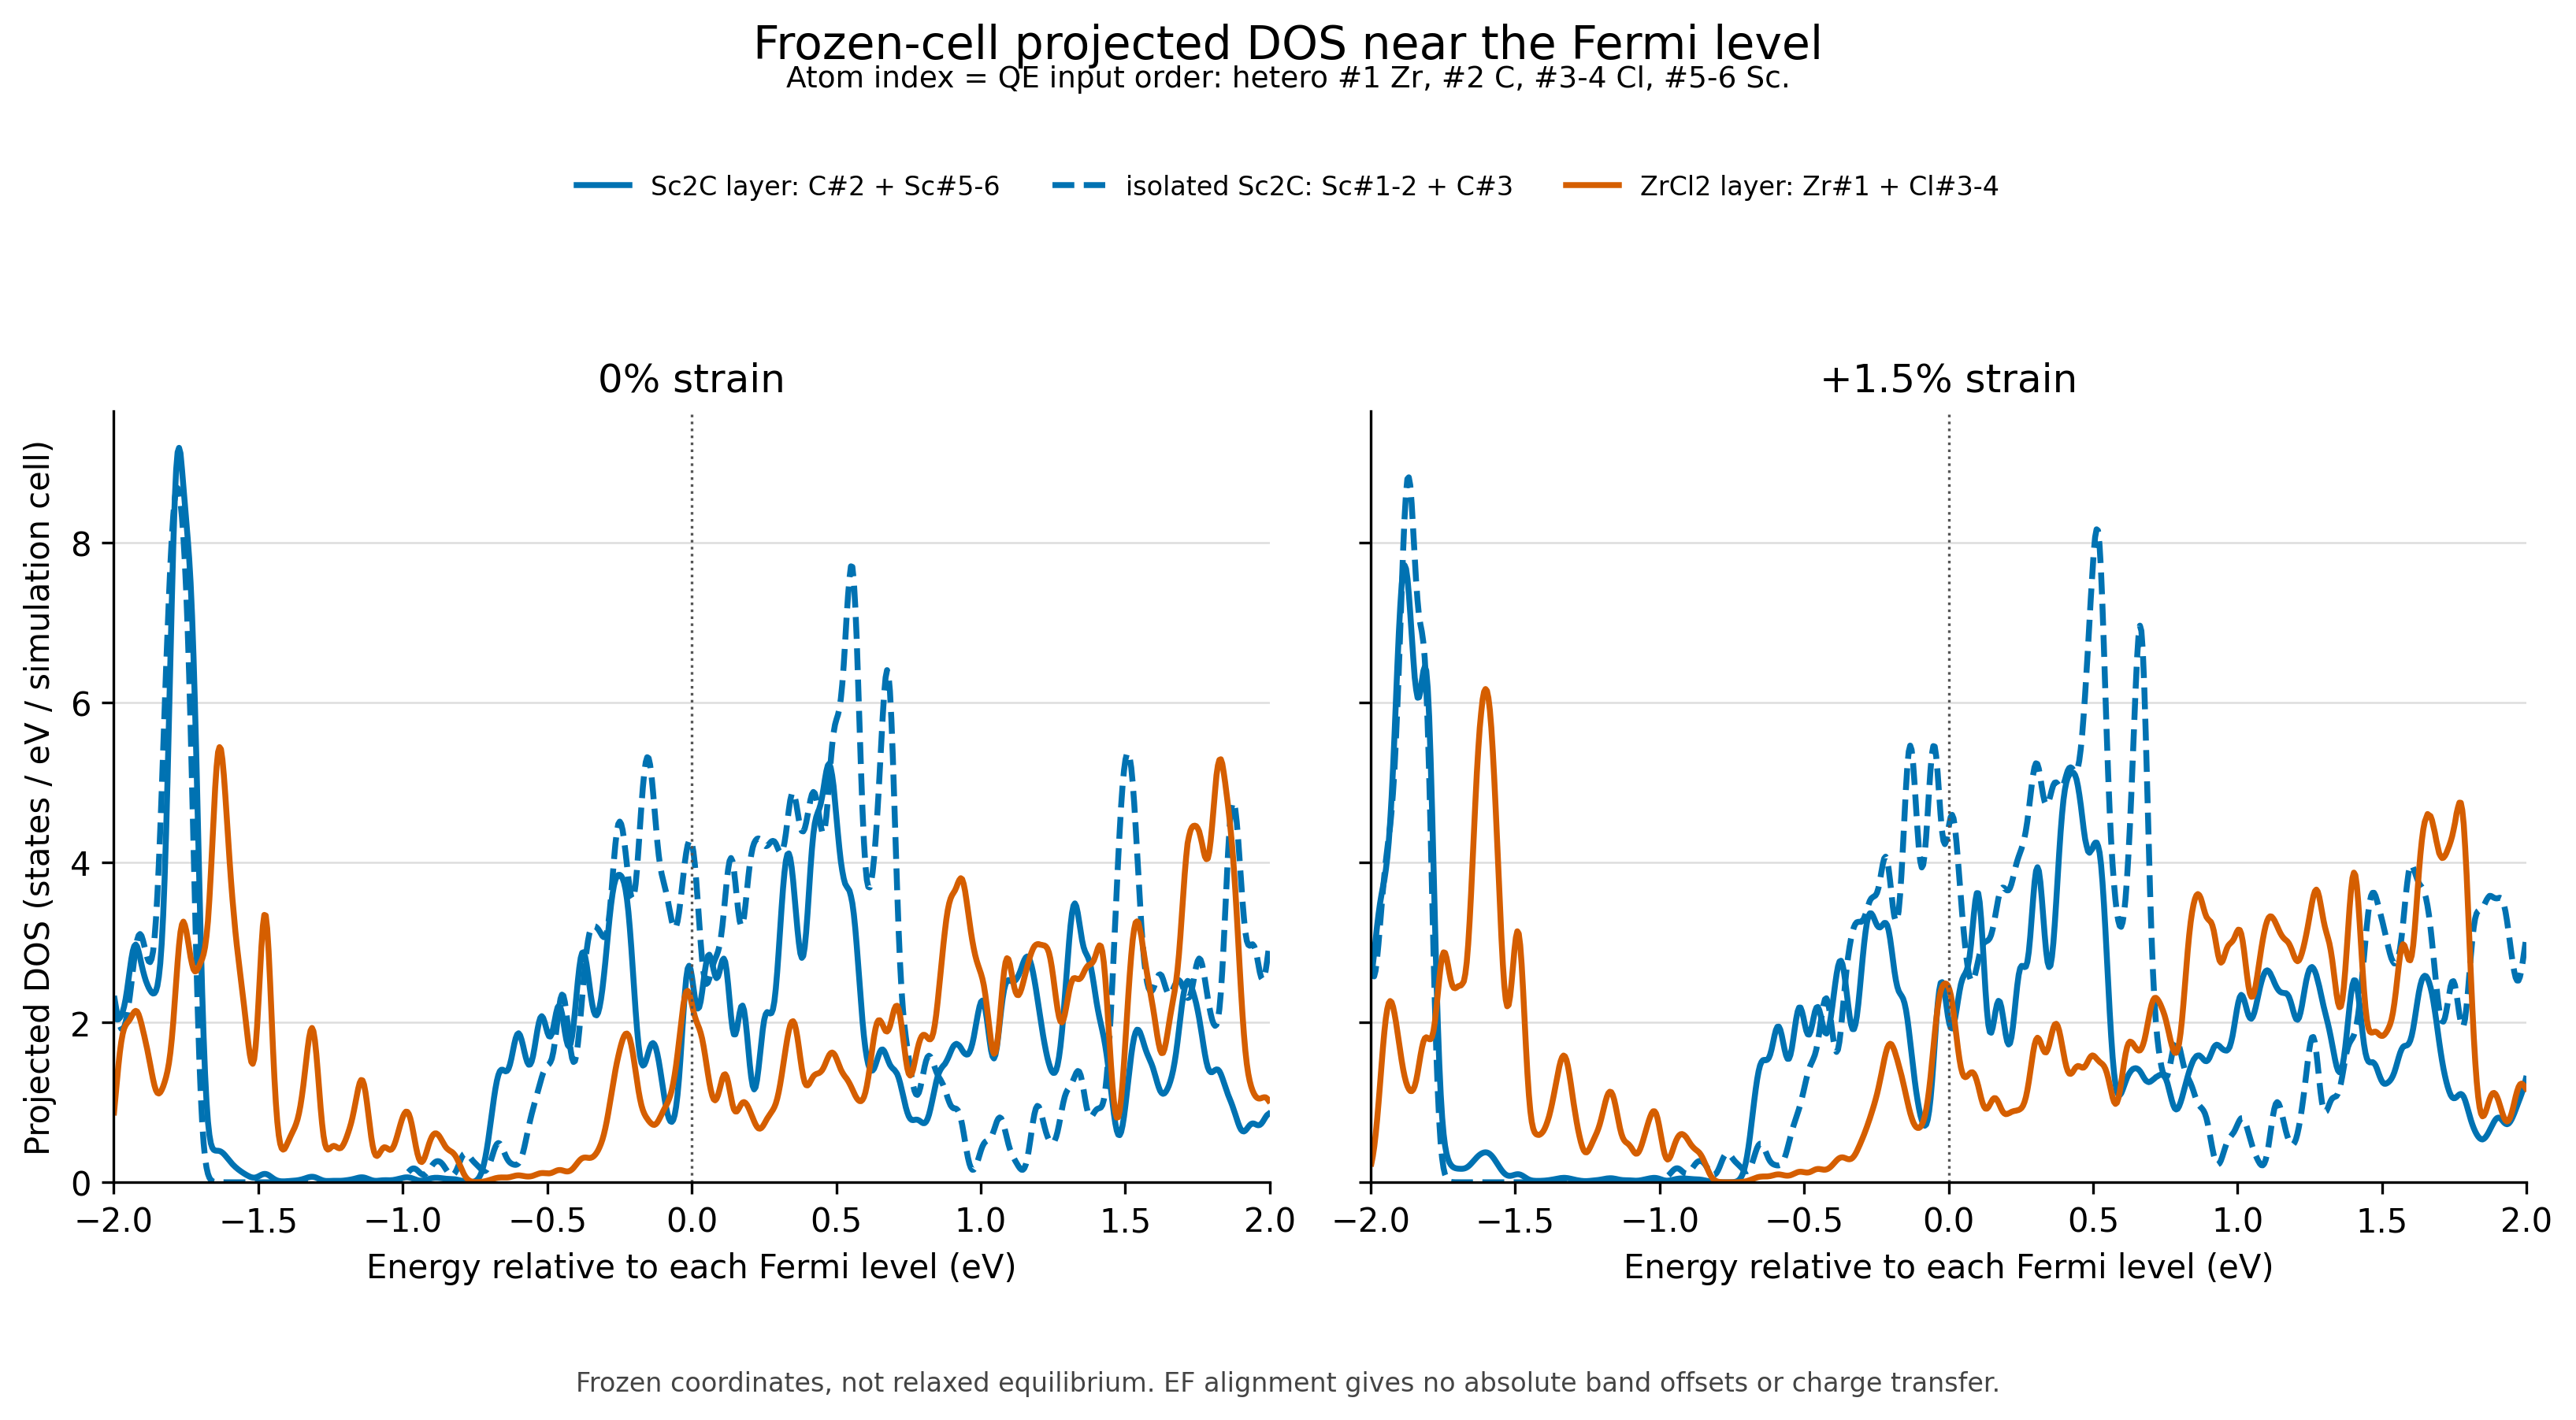
从同一长表在 E−E_F=0 做线性插值,并在 −0.1~0 eV 上补入两个窗口端点后用梯形法积分,得到以下具体读数。两种模型各含一份 Sc₂C 化学式,层投影的归并规则与图一致。
| 冻结状态 | Sc₂C 层 D(E_F) / states·eV⁻¹·cell⁻¹ | Sc₂C 层窗口谱重 / states·cell⁻¹ |
|---|---|---|
| 异质结 0% | 2.580959 | 0.150760 |
| 孤立 Sc₂C 0% | 4.239773 | 0.364999 |
| 异质结 +1.5% | 2.036121 | 0.158319 |
| 孤立 Sc₂C +1.5% | 4.429229 | 0.463278 |
这张表有两种比较,先固定问题再选行。比较接触效应时,在同一个应变下拿“异质结中的Sc₂C层”与“冻结孤立Sc₂C”配对;比较应变响应时,拿同一种模型的0%与+1.5%配对。两种模型各含一个Sc₂C化学式,层投影定义与图一致,所以这些层谱可以按同一份Sc₂C比较;它们仍不是同一绝对能量轴上的密度差。
以下由原CSV全精度值计算,变化定义为100×(目标/参照−1),没有重新求谱或改变展宽。
| 比较 | 参照 → 目标 | Sc₂C层 D(E_F) 变化 | −0.1~0eV窗口谱重变化 |
|---|---|---|---|
| 0%下的接触对照 | 孤立层 → 界面内层 | −39.1251% | −58.6958% |
| +1.5%下的接触对照 | 孤立层 → 界面内层 | −54.0299% | −65.8264% |
| 界面内层的应变对照 | 0% → +1.5% | −21.1099% | +5.0139% |
同一界面层的费米点读数下降而窄窗口面积略增,说明谱形发生了重新分布;单报一个 D(E_F) 会漏掉后一项。先在既有冻结图上看零能附近曲线的宽度与左右变化,再沿逐态胖带寻找相应分支,最后用空间密度判断态的位置。这里没有由层谱下降推出失去同样比例的电子,也没有由峰高判断有限q的EPC、λ或Tc;这些科研量的未验收状态保持。
由四态读数复核两种比较:逻辑、完整源码与实际输出
处理逻辑是保留前表的三种单位和四个状态名称,只对Sc₂C这一相同层定义作配对。输入是已经由原长表提取的 frozen-window.csv,不把图像上的高度再读成数字;脚本用全精度CSV值计算百分比,并拒绝覆盖源或已有结果。可把下面的具体需求交给编程助手:
读取既有 frozen-window.csv,要求四个唯一冻结状态及有限、非负的Sc2C读数。
在0%和+1.5%下分别比较孤立层→界面内层,再比较界面内层0%→+1.5%。
对D(EF)与[-0.1,0]窗口谱重分别保留参照、目标、差值和100*(target/reference-1)。
D的原单位为states/eV/cell,窗口谱重为states/cell,百分比不是电子转移量。
仅用Python标准库输出新CSV和终端记录,不改源CSV,不画重复的柱图,不调用DFT。
完整比较源码 · 全精度结果 · 实际终端记录。在脚本和原CSV所在工作目录运行:
python3 compare_frozen_spectra.py frozen-window.csv --output frozen-comparisons.csv
实际输出:
Contact at 0%: D(EF) change=-39.1251% ; window change=-58.6958%
Contact at +1.5%: D(EF) change=-54.0299% ; window change=-65.8264%
Heterostructure strain 0% to +1.5%: D(EF) change=-21.1099% ; window change=+5.0139%
These are changes of broadened projected spectra, not transferred electrons.
#!/usr/bin/env python3
"""Compare existing frozen Sc2C spectral readouts; no DFT or source writes."""
from pathlib import Path
import argparse
import csv
import math

D = "sc2c_pdos_at_EF_states_per_eV_cell"
W = "sc2c_pdos_window_weight_states_per_cell"
PAIRS = [
    ("Contact at 0%", "Isolated Sc2C 0%", "Heterostructure 0%"),
    ("Contact at +1.5%", "Isolated Sc2C +1.5%", "Heterostructure +1.5%"),
    ("Heterostructure strain 0% to +1.5%", "Heterostructure 0%", "Heterostructure +1.5%"),
]

def main():
    parser = argparse.ArgumentParser()
    parser.add_argument("source", type=Path)
    parser.add_argument("--output", type=Path, required=True)
    args = parser.parse_args()
    if args.output.resolve() == args.source.resolve():
        raise ValueError("Output must differ from the source")
    with args.source.open(newline="") as handle:
        items = list(csv.DictReader(handle))
    rows = {item["state"]: item for item in items}
    if len(items) != 4 or len(rows) != 4:
        raise ValueError("Expected four unique frozen states")
    results = []
    for label, ref, target in PAIRS:
        record = dict(comparison=label, reference=ref, target=target)
        for key, name in [(D, "D_EF"), (W, "window_weight")]:
            x, y = float(rows[ref][key]), float(rows[target][key])
            if not all(math.isfinite(v) for v in [x, y]) or x <= 0 or y < 0:
                raise ValueError("Invalid recorded spectral quantity")
            record[name + "_reference"] = x
            record[name + "_target"] = y
            record[name + "_difference"] = y - x
            record[name + "_change_percent"] = 100 * (y / x - 1)
        results.append(record)
    args.output.parent.mkdir(parents=True, exist_ok=True)
    with args.output.open("x", newline="") as handle:
        writer = csv.DictWriter(handle, fieldnames=list(results[0]))
        writer.writeheader()
        writer.writerows(results)
    for row in results:
        print("{}: D(EF) change={:+.4f}% ; window change={:+.4f}%".format(
            row["comparison"], row["D_EF_change_percent"],
            row["window_weight_change_percent"]))
    print("These are changes of broadened projected spectra, not transferred electrons.")

if __name__ == "__main__":
    main()
窗口积分来自已有 Gaussian 展宽谱,尚未乘逐态占据函数。它是这组投影在选定能窗内的谱重,不能当成 Sc₂C 失去的电子数,也不能直接除以面积叫载流子浓度。各图独立减去各自 E_F,绝对带偏移另需共同势参考;该四态快照也不能单凭 D(E_F) 判断 EPC 或 Tc。
从长表提取费米点与窗口谱重
数据格式为一行一个状态/能量点,energy_minus_fermi_eV 已减去该状态的 E_F;sc2c_pdos、zrcl2_pdos 与 total_projected_pdos 的单位均为 states/eV/simulation cell。读取时保留各态各自的原始网格,以插值补窗口边界,不能把两个层的独立能量轴直接相减。
可使用下面的独立编码需求:
读取 frozen_pdos_long.csv,按 state 分组;核对能量严格递增和有限数值。
以线性插值读取 E−EF=0 的各层 PDOS,并在 [-0.1,0] eV 补入端点后梯形积分。
保留每态原始网格、EF与层定义,报告 D(EF) 的 states/eV/cell 和窗口谱重的 states/cell。
同时逐态检查历史路径投影,输出原始权重;两条计算链分开。
输出完整源码、CSV、JSON与运行记录;不归一化为电子数,不生成装饰性图。
完整提取源码 near_fermi.py · 窗口结果 CSV · 全部结果与定义 JSON。Python 3 标准库即可运行;让 DATA_ROOT 指向包含 scf/ 和 frozen-controls-pdos_20260929/ 的既有 zrcl2-sc2c 数据目录:
python3 near_fermi.py DATA_ROOT --output near-fermi-results
实际运行输出:
Frozen cases: 4 Path crossings: 6
Heterostructure 0% Sc2C D(EF)= 2.580959 W[-0.1,0]= 0.150760
Isolated Sc2C 0% Sc2C D(EF)= 4.239773 W[-0.1,0]= 0.364999
Heterostructure +1.5% Sc2C D(EF)= 2.036121 W[-0.1,0]= 0.158319
Isolated Sc2C +1.5% Sc2C D(EF)= 4.429229 W[-0.1,0]= 0.463278
near_fermi.py 的完整源码
#!/usr/bin/env python3
"""Read existing ZrCl2/Sc2C tables. No DFT jobs or source writes."""
from pathlib import Path
import argparse, csv, json, math, re


def interp(rows, key, x):
    for a, b in zip(rows, rows[1:]):
        xa, xb = float(a['energy_minus_fermi_eV']), float(b['energy_minus_fermi_eV'])
        if xa <= x <= xb:
            f = (x-xa)/(xb-xa)
            return float(a[key])*(1-f)+float(b[key])*f
    raise ValueError('Energy outside recorded grid')


def integrate(rows, key, lo=-0.1, hi=0.0):
    pts = [(lo, interp(rows,key,lo))]
    pts += [(float(r['energy_minus_fermi_eV']),float(r[key])) for r in rows
            if lo < float(r['energy_minus_fermi_eV']) < hi]
    pts += [(hi, interp(rows,key,hi))]
    return sum((b[0]-a[0])*(a[1]+b[1])/2 for a,b in zip(pts,pts[1:]))


def read_frozen(root):
    groups = {}
    with (root/'frozen-controls-pdos_20260929/frozen_pdos_long.csv').open() as f:
        for r in csv.DictReader(f):
            if not all(math.isfinite(float(r[k])) for k in
                       ['energy_minus_fermi_eV','sc2c_pdos','zrcl2_pdos','total_projected_pdos']):
                raise ValueError('Nonfinite PDOS')
            groups.setdefault(r['state'],[]).append(r)
    out=[]
    for state, rows in groups.items():
        xs=[float(r['energy_minus_fermi_eV']) for r in rows]
        if any(b <= a for a,b in zip(xs,xs[1:])): raise ValueError('Nonmonotonic grid')
        row={'state':state,'rows':len(rows)}
        for key in ['sc2c_pdos','zrcl2_pdos','total_projected_pdos']:
            row[key+'_at_EF_states_per_eV_cell']=interp(rows,key,0.0)
            row[key+'_window_weight_states_per_cell']=integrate(rows,key)
        out.append(row)
    return out


def read_crossings(root):
    # The .gnu energies are eV; use the parent SCF Fermi energy of this historical chain.
    text=(root/'scf/pwx.out').read_text()
    ef=float(re.findall(r'the Fermi energy is\s+([-+0-9.]+)',text)[-1])
    raw=[tuple(map(float,l.split())) for l in (root/'scf/bands.dat.gnu').read_text().splitlines() if l.strip()]
    lines=[l for l in (root/'scf/fatbands.projwfc_up').read_text().splitlines() if l.strip()]
    heads=[i for i,l in enumerate(lines[:30]) if len(l.split())==3 and all(x.isdigit() for x in l.split())]
    if len(heads)!=1: raise ValueError('Projection header not unique')
    idx=heads[0];nw,nk,nb=map(int,lines[idx].split())
    if (nw,nk,nb)!=(45,151,31) or lines[idx+1].split()!=['F','F']: raise ValueError('Wrong model/spin shape')
    if len(raw)!=nk*nb: raise ValueError('Band shape mismatch')
    bands=[raw[b*nk:(b+1)*nk] for b in range(nb)]
    if any([x for x,e in b] != [x for x,e in bands[0]] for b in bands): raise ValueError('Path mismatch')
    elements={1:'Zr',2:'C',3:'Cl',4:'Cl',5:'Sc',6:'Sc'}
    channels={'Zr_d':(1,'D'),'Sc_d':(5,'D'),'C_p':(2,'P'),'Cl_p':(3,'P')}
    w={k:[[0.0]*nk for _ in range(nb)] for k in [*channels,'all_projectors']}
    ptr=idx+2
    for expected in range(1,nw+1):
        h=lines[ptr].split();ptr+=1
        sid,atom=int(h[0]),int(h[1]);el=h[2];orb=h[3].upper()
        if sid!=expected or elements.get(atom)!=el: raise ValueError('State identity mismatch')
        angular=[c for c in orb if c in 'SPDF']
        if len(angular)!=1: raise ValueError('Invalid orbital label')
        c={'Zr':'Zr_d','Sc':'Sc_d','C':'C_p','Cl':'Cl_p'}[el]
        selected=angular[0]==('D' if el in ['Zr','Sc'] else 'P')
        for ik in range(nk):
            for ib in range(nb):
                a,b,v=lines[ptr].split();ptr+=1;v=float(v)
                if (int(a),int(b))!=(ik+1,ib+1) or not math.isfinite(v) or v < -1e-6:
                    raise ValueError('Projection row mismatch')
                w['all_projectors'][ib][ik]+=v
                if selected:w[c][ib][ik]+=v
    if ptr!=len(lines):raise ValueError('Trailing projection data')
    # Sum is diagnostic only. No complement is identified as an interstitial orbital.
    crossings=[]
    for ib,band in enumerate(bands):
        for ik,((xa,ea),(xb,eb)) in enumerate(zip(band,band[1:])):
            a,b=ea-ef,eb-ef
            if a*b < 0:
                f=-a/(b-a)
                row={'band':ib+1,'left_k_index':ik+1,'right_k_index':ik+2,
                     'path_distance_tpiba':xa+(xb-xa)*f,'EF_eV':ef}
                for c,arr in w.items():row[c]=arr[ib][ik]*(1-f)+arr[ib][ik+1]*f
                crossings.append(row)
    diagnostic={'shape':[nw,nk,nb],'EF_eV':ef,'all_projector_sum_min':min(v for b in w['all_projectors'] for v in b),
                'all_projector_sum_max':max(v for b in w['all_projectors'] for v in b),
                'crossing_method':'Linear interpolation of adjacent path energy and weights; not a uniform BZ integral.'}
    return crossings,diagnostic


def write_csv(p, rows):
    if not rows: raise ValueError('No result rows')
    with p.open('w',newline='') as f:
        w=csv.DictWriter(f,fieldnames=list(rows[0]));w.writeheader();w.writerows(rows)


def main():
    a=argparse.ArgumentParser();a.add_argument('data_root',type=Path);a.add_argument('--output',type=Path,default=Path('near-fermi-results'))
    args=a.parse_args();frozen=read_frozen(args.data_root);cross,checks=read_crossings(args.data_root)
    args.output.mkdir(parents=True,exist_ok=True)
    write_csv(args.output/'frozen-window.csv',frozen);write_csv(args.output/'path-crossings.csv',cross)
    report={'frozen_window_eV':[-0.1,0.0],'frozen':frozen,'historical_path':checks,'crossings':cross,
            'definitions':'Window integral is broadened projected spectral weight. It is not charge transfer or carrier density. Frozen QE7.2 and historical QE7.1 path chains are analyzed separately.'}
    (args.output/'near-fermi.json').write_text(json.dumps(report,indent=2)+'\n')
    print('Frozen cases:',len(frozen),'Path crossings:',len(cross))
    for r in frozen:
        print(r['state'], 'Sc2C D(EF)=',format(r['sc2c_pdos_at_EF_states_per_eV_cell'],'.6f'),
              'W[-0.1,0]=',format(r['sc2c_pdos_window_weight_states_per_cell'],'.6f'))
    for r in cross:print('Band',r['band'],'k bracket',r['left_k_index'],r['right_k_index'],
                         'Zr_d=',format(r['Zr_d'],'.6f'),'Sc_d=',format(r['Sc_d'],'.6f'))


if __name__=='__main__':main()
四态冻结对照使用 QE 7.2、vdW-DF3-opt1、100/800 Ry、32×32×1 电子网格;SCF Gaussian 展宽为 0.0037 Ry,投影谱展宽为 0.0022 Ry(约 0.0299 eV)。数值 0.3133 eV 与历史图恰好相同,不代表两条链的波函数、版本和几何已经配对。各态费米能与能量网格信息如下:
| 状态 | E_F (eV) | 能量点数(步长 0.005 eV) | 投影文件数 |
|---|---|---|---|
| 异质结,0% | 0.3522 | 10,533 | 19 |
| 孤立 Sc₂C,0% | −2.1388 | 10,387 | 10 |
| 异质结,+1.5% | 0.3133 | 10,527 | 19 |
| 孤立 Sc₂C,+1.5% | −2.1362 | 10,378 | 10 |
母体异质结的力残差为 0% 时 2.40×10⁻⁴、+1.5% 时 1.20×10⁻⁴ Ry/Bohr;本图只用于冻结几何的电子态对照。 数据与复现文件:矢量 PDF 图 · 长表数据 CSV · 汇总与求和检查 CSV · 复现绘图及检查脚本 · 数据说明。
plot_frozen_pdos.py 的完整源码
#!/usr/bin/env python3
from pathlib import Path
import csv
import re
import numpy as np
import matplotlib
matplotlib.use("Agg")
import matplotlib.pyplot as plt

ROOT = Path(__file__).resolve().parent.parent
OUT = ROOT / "delivery"
OUT.mkdir(exist_ok=True)
CASES = [
    ("hetero_0", "hetero_0", "Heterostructure 0%", 0.0, True),
    ("0", "sc2c_frozen_0", "Isolated Sc2C 0%", 0.0, False),
    ("hetero_0015", "hetero_0015", "Heterostructure +1.5%", 1.5, True),
    ("0015", "sc2c_frozen_0015", "Isolated Sc2C +1.5%", 1.5, False),
]
WINDOW = (-2.0, 2.0)
def load_case(spec):
    folder, prefix, name, strain, is_hetero = spec
    d = ROOT / folder
    pw = (d / "pwx.out").read_text(errors="replace")
    pr = (d / "projwfc.out").read_text(errors="replace")
    if "convergence has been achieved" not in pw:
        raise ValueError("SCF not converged: " + name)
    if "JOB DONE." not in pw or "JOB DONE." not in pr:
        raise ValueError("QE output incomplete: " + name)
    fm = next((x for x in pw.splitlines()
               if "the Fermi energy is" in x), None)
    if fm is None:
        raise ValueError("Fermi energy missing: " + name)
    ef = float(fm.split()[-2])
    total = np.loadtxt(d / (prefix + ".pdos_tot"), comments="#")
    energy = total[:, 0] - ef
    sc = np.zeros(len(energy))
    zr = np.zeros(len(energy))
    files = sorted(d.glob(prefix + ".pdos_atm#*_wfc#*"))
    expected = 19 if is_hetero else 10
    if len(files) != expected:
        raise ValueError(name + ": wrong projector file count")
    for f in files:
        match = re.search(r"atm#([0-9]+)", f.name)
        if match is None:
            raise ValueError("Bad projector filename: " + f.name)
        atom = int(match.group(1))
        part = np.loadtxt(f, comments="#")
        if len(part) != len(total):
            raise ValueError("PDOS row count differs: " + f.name)
        if not np.allclose(part[:, 0], total[:, 0], atol=1e-9):
            raise ValueError("PDOS energy grid differs: " + f.name)
        value = part[:, 2:].sum(axis=1)
        if not is_hetero or atom in (2, 5, 6):
            sc += value
        elif atom in (1, 3, 4):
            zr += value
        else:
            raise ValueError("Unexpected heterostructure atom")
    diff = sc + zr - total[:, 2]
    mask = np.abs(energy) <= 0.1
    area = np.trapz(np.abs(total[mask, 2]), energy[mask])
    l1 = 100 * np.trapz(np.abs(diff[mask]), energy[mask]) / area
    peak = np.max(np.abs(total[:, 2]))
    maxerr = 100 * np.max(np.abs(diff)) / peak
    return {"name": name, "strain": strain,
            "hetero": is_hetero, "ef": ef, "energy": energy,
            "sc": sc, "zr": zr, "total": total[:, 2],
            "rows": len(total), "step": np.median(np.diff(total[:, 0])),
            "nproj": len(files), "l1": l1, "maxerr": maxerr,
            "diff": diff}
states = [load_case(item) for item in CASES]
with (OUT / "frozen_pdos_long.csv").open("w", newline="") as f:
    writer = csv.writer(f)
    writer.writerow(["state", "strain_percent", "fermi_eV",
                     "energy_minus_fermi_eV", "sc2c_pdos",
                     "zrcl2_pdos", "total_projected_pdos",
                     "projected_sum_error"])
    for s in states:
        for i, x in enumerate(s["energy"]):
            writer.writerow([s["name"], s["strain"], s["ef"], x,
                             s["sc"][i], s["zr"][i],
                             s["total"][i], s["diff"][i]])
with (OUT / "frozen_pdos_summary.csv").open("w", newline="") as f:
    writer = csv.writer(f)
    writer.writerow(["state", "fermi_eV", "rows", "grid_step_eV",
                     "projector_files", "L1_sum_error_pct_EF_pm_0p1eV",
                     "max_sum_error_pct_total_peak"])
    for s in states:
        writer.writerow([s["name"], s["ef"], s["rows"], s["step"],
                         s["nproj"], s["l1"], s["maxerr"]])
fig, axes = plt.subplots(1, 2, figsize=(11, 6), sharex=True,
                         sharey=True)
blue, orange = "#0072B2", "#D55E00"
peaks = []
for strain, ax in zip((0.0, 1.5), axes):
    h = next(s for s in states if s["hetero"]
             and s["strain"] == strain)
    iso = next(s for s in states if not s["hetero"]
               and s["strain"] == strain)
    mask = (h["energy"] >= WINDOW[0]) & (h["energy"] <= WINDOW[1])
    mi = (iso["energy"] >= WINDOW[0]) & (iso["energy"] <= WINDOW[1])
    ax.plot(h["energy"][mask], h["sc"][mask], color=blue,
            lw=1.8, label="Sc2C layer: C#2 + Sc#5-6")
    ax.plot(iso["energy"][mi], iso["sc"][mi], color=blue,
            lw=1.8, ls="--", label="isolated Sc2C: Sc#1-2 + C#3")
    ax.plot(h["energy"][mask], h["zr"][mask], color=orange,
            lw=1.8, label="ZrCl2 layer: Zr#1 + Cl#3-4")
    peaks.extend([np.max(h["sc"][mask]),
                  np.max(iso["sc"][mi]), np.max(h["zr"][mask])])
    ax.axvline(0, color="#555555", lw=0.8, ls=":")
    ax.set_xlim(*WINDOW)
    ax.set_title("0% strain" if strain == 0 else "+1.5% strain")
    ax.set_xlabel("Energy relative to each Fermi level (eV)")
    ax.grid(axis="y", color="#DDDDDD", lw=0.6)
    ax.spines["top"].set_visible(False)
    ax.spines["right"].set_visible(False)
for ax in axes:
    ax.set_ylim(0, max(peaks) * 1.05)
axes[0].set_ylabel("Projected DOS (states / eV / simulation cell)")
fig.suptitle("Frozen-cell projected DOS near the Fermi level",
             y=0.985, fontsize=14)
fig.text(0.5, 0.94,
         "Atom index = QE input order: hetero #1 Zr, #2 C, #3-4 Cl, #5-6 Sc.",
         ha="center", fontsize=9)
handles, labels = axes[0].get_legend_handles_labels()
fig.legend(handles, labels, loc="upper center",
           bbox_to_anchor=(0.5, 0.895), ncol=3,
           frameon=False, fontsize=8)
fig.text(0.5, 0.02,
         "Frozen coordinates, not relaxed equilibrium. EF alignment gives no absolute band offsets or charge transfer.",
         ha="center", fontsize=8, color="#444444")
fig.tight_layout(rect=[0, 0.07, 1, 0.83])
fig.savefig(OUT / "frozen_pdos.png", dpi=300, bbox_inches="tight")
fig.savefig(OUT / "frozen_pdos.pdf", bbox_inches="tight")
plt.close(fig)
print("Wrote products to", OUT)
for s in states:
    print(s["name"], "EF", s["ef"], "rows", s["rows"],
          "projectors", s["nproj"], "L1 error %", s["l1"],
          "max error %", s["maxerr"])
先分清网格与展宽改变的峰形
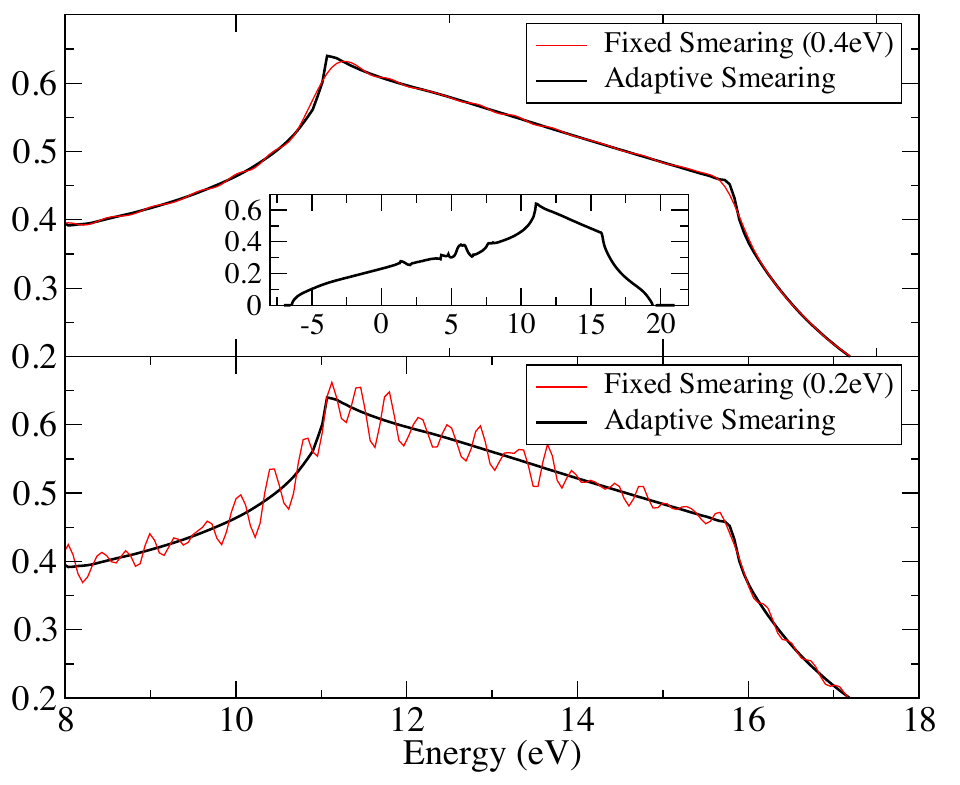
原图的上、下栏固定同一能量范围和纵轴刻度,改变固定展宽 0.4→0.2 eV 后,红线在 10–15 eV 附近出现更多振荡;黑线保留较尖的峰形而没有同样的逐点起伏。正文将这类振荡联系到能级间隔大于固定展宽的区域,式 (34) 则用带速度和网格间距估计逐态展宽。这组对照没有把每条曲线单独归一成相同峰高。本站 Si 数据来自已给定的 QE 固定 Gaussian 网格与展宽,重画时保留这些实际设置和 DOS 单位;不能只把曲线平滑到黑线外观就声称采用了论文的插值或自适应算法。
把近费米谱重连回空间中的电子态
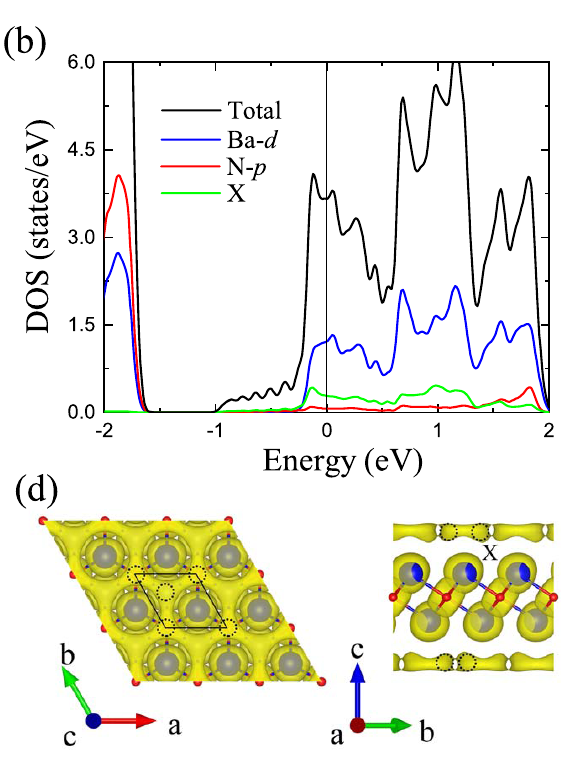
Ba₂N 原文 PDF 第3页 Fig. 2(b,d)应合起来读:(b)横轴为相对费米能的Energy(eV),纵轴DOS标states/eV,黑线总DOS与Ba-d、N-p、X分量没有各自缩成峰高一;(d)在无量纲ELF=0.5的俯视/侧视图中标出空球X的位置。作者在无核区域放四个半径1.1Å的Wigner–Seitz空球并读取PDOS,又明确有限空球不能覆盖全部电子气。原子投影差额不能直接命名为间隙电子。
复现这类图法,先让总DOS与各分量保持同一零点、单位和能量网格,再用叠加结构的ELF核对投影位置。本站PDOS长表只含实际原子投影,没有空球X,按states/eV/simulation cell归一;跨结构须保持每化学式定义。空间显示接本站ELF例程,使用 VESTA支持的体数据与结构叠加;不能由DOS曲线生成空间等值面。
同文PDF第4页Fig. 4(a–c)用不同颜色叠加0%至4%双轴应变,三栏分别显示总DOS、Ba-5d与N-2p,保持各自纵轴尺度,在零能附近比较峰形;不能因视觉高度相近就比较跨栏绝对权重。(d)用相同−0.1~0eV能窗、0.0005e/ų密度等值和侧视方向比较空间分布,作者据此联系表面电子气向层内的积累。本站冻结四态图按应变分栏,匹配层用同色实/虚线并统一纵轴;窗口表积分的是展宽原子PDOS,单位states/cell,尚无该窗口空间密度。重画长表时保留同色/同尺度和原始采样,不把谱面积画成论文(d)的空间云团。
界面或掺杂前后,先问同一个近费米峰属于哪一层,再问它对应哪条带、在哪个 k 区域出现。两个层的 PDOS 在同一能量都非零,可能来自不同 k 或不同带;逐态胖带才能检查它们是否共同出现在同一个态中。若要确定空间转移,再接差分电荷;若要讨论阴离子电子位置,再联读ELF与选带/选能窗密度。
SCF → 均匀 NSCF → dos.x → 总 DOS 与累计态数
                 └─ projwfc.x → 轨道投影与布居
SCF → 路径 bands ── projwfc.x → 逐 k 胖带