非自洽 NSCF
Quantum ESPRESSO · Si 固定密度的 24³ 本征态
方法参考电子自洽 SCF · 态密度 DOS / PDOS · 带隙(直接 / 间接) · 能带
沿用自洽密度,改变本征态的采样
Si SCF 在 8×8×8 网格上得到了电子密度和四条占据带。为计算 DOS 并搜索带边,本页保持这份密度不变,在 24×24×24 网格上求八条能带。结构、赝势和 60/640 Ry 截断能均与上游 SCF 一致;更密的采样改变本征态的计算位置,不会重新优化电子密度。
界面杂化、带边和费米能附近的态分布,要从实际采到的本征态分析。DOS 需要布里渊区积分,带边也可能落在稀疏网格没有采到的位置,因此沿用父密度后仍需增加本征态采样。Giannozzi 等的 QE 方法论文附录 A.2 式 (A.8)写出广义本征值问题;固定密度后,本征值求解仍有自己的残差。本页的 CG 分支处理后者,网格是否足够由后续目标量比较决定。
固定的量是产生有效势的父密度;需要重新求的量是新 k 点上的轨道与能级。超软赝势下可把式 (A.8)写成
这里的重叠算符 S 来自超软赝势,不能简单按普通正交轨道处理。CG 在每个 k 点迭代解这个问题,密度混合循环则已经留在父 SCF。因而本征值警告要求检查子计算的求解过程;它与父密度是否充分自洽、父网格是否足够是不同问题。QE 7.5 输入定义中 diago_thr_init 控制本征值迭代阈值,而 conv_thr 在非自洽计算中参与默认对角化阈值的设置。
NSCF 不再做一轮轮密度混合,但每个 k 点的本征值仍要数值收敛。这次就遇到了一个具体例子:原 Davidson 运行虽然打印 JOB DONE.,还出现了 c_bands: 1 eigenvalues not converged。原文件保留在旧目录,下面展示的是另建目录后用 CG 完成的计算。
本例文件可一起下载。保留解包后的 si-pbe 目录结构,读取下述 OUT 与 XML 可直接核对本次能级和采样数;计算使用的赝势按 SCF 页准备。
下载包保留输入、输出、XML 与作图数据,未打包 tmp/si.save 中的电荷密度和波函数。读取输出和 XML 可直接使用包内文件;重新计算时,先完成 Si SCF,再按下面的顺序复制保存目录并运行 NSCF。
pw.x 输入说明 · PWscf 用户手册 · DOS 后处理
从同一份 SCF 复制父数据
在 si-pbe 下新建 gap24-cg,把 SCF 的保存目录复制进去,再用 vi 编辑独立输入。普通操作顺序如下,已有目录不要重复覆盖:
mkdir gap24-cg
cp -a scf/tmp gap24-cg/
cp scf/scf.in gap24-cg/nscf.in
cd gap24-cg
vi nscf.in
本次实际输入是:
[preston@preston-System-Product-Name gap24-cg]$ cat nscf.in
&CONTROL
  calculation = 'nscf'
  verbosity = 'high'
  prefix = 'si'
  outdir = './tmp'
  pseudo_dir = '../pseudo'
  tprnfor = .true.
  tstress = .true.
/
&SYSTEM
  ibrav = 2
  A = 5.397607551
  nbnd = 8
  nat = 2
  ntyp = 1
  ecutwfc = 60
  ecutrho = 640
  occupations = 'fixed'
/
&ELECTRONS
  diagonalization = 'cg'
  diago_cg_maxiter = 200
  diago_thr_init = 1.0d-10
  conv_thr = 1.0d-10
/
ATOMIC_SPECIES
Si 28.085 Si.pbe-n-rrkjus_psl.1.0.0.UPF
ATOMIC_POSITIONS alat
Si 0.00 0.00 0.00
Si 0.25 0.25 0.25
K_POINTS automatic
24 24 24 0 0 0
calculation='nscf' 读取父密度;nbnd=8 在 4 条占据带之外再求 4 条空带,后续 DOS 能看到多高的导带,首先受这些实际求出的能级限制。只把作图的能量上限调高,不会生成更多空带。最后一行把采样改为 24³,仍保持零位移和非磁性 Si 的固定占据设置。
这次换用 CG 是为了处理原运行中的本征值警告。diago_thr_init=1.0d-10 明确给出本征值迭代的阈值,diago_cg_maxiter=200 是 CG 允许的最大迭代次数,并非每条带一定要算 200 次。把阈值收紧、把上限增加,都可能增加耗时;是否求完还要逐 k 点查输出。NSCF 中的 conv_thr 用于未显式指定时的对角化阈值设置,不代表这里又进行了一套电荷自洽循环。本次已明确设置 diago_thr_init,后面实际打印的 ethr 应与它对应。
如果复制的 tmp/si.save 实际来自别的结构,输入表面上相似也不能接用。需要更换结构、赝势或自洽物理设置时,先重建匹配的 SCF。
提交与运行时的输出
[preston@preston-System-Product-Name gap24-cg]$ cat run.sh
#!/bin/bash
#SBATCH --job-name=atlas-si-cg
#SBATCH --nodes=1
#SBATCH --ntasks=4
#SBATCH --cpus-per-task=1
#SBATCH --time=00:20:00
#SBATCH --output=_out.%j.log
#SBATCH --error=_err.%j.log
unset DISPLAY XAUTHORITY
ulimit -s unlimited
ulimit -c 0
export OMP_NUM_THREADS=1
export OPENBLAS_NUM_THREADS=1
export MKL_NUM_THREADS=1
cd "$SLURM_SUBMIT_DIR"
/usr/bin/mpirun --bind-to none -np 4 <qe_bin>/pw.x -in nscf.in > nscf.out 2> nscf.err
在此目录用 sbatch run.sh 提交,squeue -u preston 查看自己的队列,tail -f nscf.out 跟随输出。verbosity='high' 让本例保留各 k 点能级。开头回显 413 个不可约 k 点;它们带权重表示整个 24³ 网格,并非只有 413 个任意采样点。
计算末段可以看到序号走到最后一个点,然后进入能级列表:
     Computing kpt #:   411  of   413
     total cpu time spent up to now is      103.7 secs

     Computing kpt #:   412  of   413
     total cpu time spent up to now is      103.9 secs

     Computing kpt #:   413  of   413
     total cpu time spent up to now is      104.1 secs

     ethr =  1.00E-10,  avg # of iterations = 35.6

     total cpu time spent up to now is      104.1 secs

     End of band structure calculation

          k = 0.0000 0.0000 0.0000 (  2085 PWs)   bands (ev):

    -5.6925   6.3970   6.3970   6.3970   8.9666   8.9666   8.9666   9.9691

     occupation numbers
     1.0000   1.0000   1.0000   1.0000   0.0000   0.0000   0.0000   0.0000
第一组 k=(0,0,0) 是 Γ 点。8 个能级按 eV 打印,下面是对应占据数;这里前四项为 1、后四项为 0,非自旋极化计算的自旋简并由程序的电子计数处理。不能把这行简单相加后说整胞只有 4 个电子。
输出里虽然写着 End of band structure calculation,输入仍然是均匀网格 NSCF。程序用语不能替代输入里的 calculation 和 K_POINTS 来区分均匀采样与高对称路径。
退出前,连本征值警告一起检查
下面两条 grep 分别查正常收尾和失败信息;第二条没有匹配行,是本次本征值检查的一部分。后面仍要单独查看错误文件:
grep -n -E 'End of band structure calculation|JOB DONE' nscf.out
grep -ni -E 'not converged|Error in routine|convergence NOT achieved' nscf.out
cat nscf.err
本次最终输出没有未收敛本征值行。对应的 nscf.err 为 1300 字节,保留重复的 X11 授权提示。输出末尾如下:
     Parallel routines

     PWSCF        :   1m38.87s CPU   1m44.29s WALL


   This run was terminated on:  22: 2:20  22Sep2026

=------------------------------------------------------------------------------=
   JOB DONE.
=------------------------------------------------------------------------------=
1m44.29s WALL 是这轮实际耗时。还要核对保存的 XML 中 k 点数与能带数和输入一致,能级是有限数值,文件不是另一轮作业留下的旧件。完整输入输出与对应 XML 一起放在下载包中。
413 个点走完、没有残留本征值警告,并且 XML 的计数对应本次输入,支持接受这份有限网格的本征态记录。24³ 是否满足某个分析量,还要看那个量随网格的变化。带隙页还会把 12³、18³、24³ 的采样结果,以及更密父 SCF 的结果放在一起比较。
在解压后的 si-pbe 目录中,读取本次 XML的实际字段:
python3 - <<'XML'
import xml.etree.ElementTree as ET
b = ET.parse('gap24-cg/data-file-schema.xml').getroot().find('output/band_structure')
print('nks=', int(b.find('nks').text), 'nbnd=', int(b.find('nbnd').text),
      'nelec=', float(b.find('nelec').text))
XML
nks= 413 nbnd= 8 nelec= 8.0
实际输入与保存的 XML 对应如下:
| 项目 | 父 SCF | 本次 CG NSCF |
|---|---|---|
| 均匀网格 | 8×8×8,零偏移 | 24×24×24,零偏移 |
| 能带数 | 4 条占据带 | 8 条,占据带外再求 4 条空带 |
| 电子数 | 8 | 8 |
| 密度 | 由电子自洽得到 | 读取父 SCF 密度 |
| 子计算 XML 的不可约 k 点数 | — | 413 |
网格数指完整布里渊区的均匀采样,XML 中的 413 是对称性约化后的 k 点数。
24³ 的完整网格有 13,824 个点,413 个约化点及其权重用于表示这份均匀采样。另一个 bands-cg 分支有 121 个路径点,是沿 Γ–X–W–K–Γ–L–X 的取点;121 和 413 不能用来比较谁的体积分网格更密。SCF 页的完整核对程序实际读取三份 OUT/XML,核对本征值块长度、能带数、电子数以及结构和所查物理设置。程序不需要重新计算,下载包也不包含父保存目录中的密度内容;这些字段一致支持档案之间的设置对照,不能单独证明密度文件的逐字节来源。本页上面的 Γ 点八个能级直接来自 OUT;带隙页进一步从所有实际 k 点与本征值读取价带顶、导带底,再比较网格变化。
从本征态读到界面电子结构
带隙页从所有实际 k 点读取价带顶与导带底;DOS则使用均匀点及权重积分。沿高对称路径画能带时,从同一 SCF 建立路径分支。将三种输出互换,容易把路径上的极值误认为整个布里渊区的极值,或把路径点当成 DOS 的积分网格。
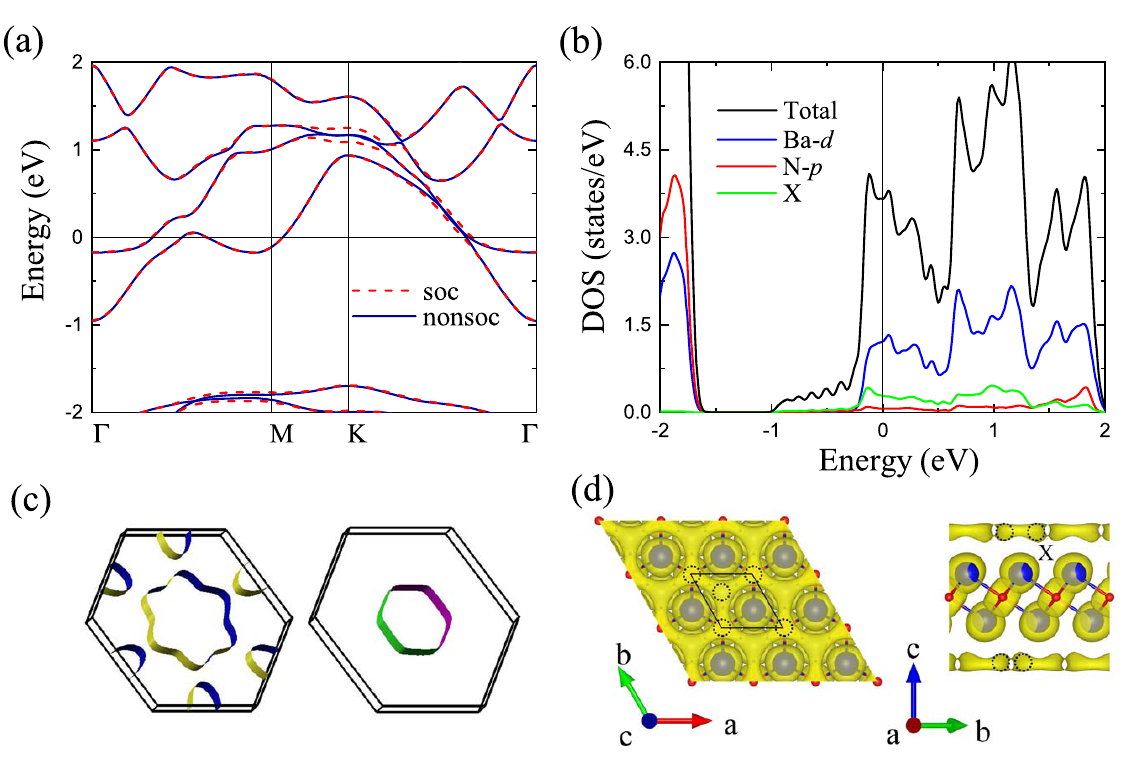
Ba₂N 原文 Fig. 2(a–c),第 165101-3 页把路径能带、DOS 与费米面分开画:Fig. 2(a)的横轴是 Γ–M–K–Γ 路径,SOC 与无 SOC 两组带在同一费米能参照下比较;Fig. 2(b)按能量画总态数分布及投影;Fig. 2(c)再定位穿过费米能的二维口袋。路径上看见一条穿越线,还不足以得到整个布里渊区的 DOS。本页 24³ 均匀 NSCF 提供的是积分采样的本征态,Si DOS 的现有图和源码展示后续 dos.x 数据;其零点是同一采样的价带顶,纵轴是 states/eV/cell,不能改标为 Ba₂N 的费米能参照。复画时沿用本页父密度,先得到自己的能量/DOS 两列,保持每原胞归一化与实际展宽,再由 gnuplot 或其他成熟绘图软件读列。本例四条空带只覆盖它们实际算到的范围,拉长能量轴不会增加本征态。
密度质量仍由父 SCF 决定。本例的父网格是 8³,NSCF 为 24³;加密子网格可以找到更多带边采样点,却不能消除父密度的误差。实际带隙对照还比较了更密父 SCF 的结果。若结构、赝势、SOC 或自洽物理设置改变,应先建立对应的父计算,再讨论子网格的变化。