从 Si 的 SCF 到能带与 DOS
从一份 Si 输入到两张电子结构图,最容易混淆的是三件事:计算胞中的两个原子怎样代表整块晶体,k 点怎样代表电子态的不同空间周期,以及同一份自洽密度为什么还要分出能带与 DOS 两条支路。本页用 Preston 上真实运行的 QE 7.5 把它们接起来:金刚石 Si,两原子原胞,固定晶格 10.20 bohr,PBE 超软赝势,无自旋极化、无 SOC(自旋–轨道耦合)。PBE 指本例采用的交换关联近似;下文的数字都属于这套固定结构和设置。
先读一次 SCF 的完整输出
先打开 Si SCF 的完整输入与运行过程。SCF 是电子自洽计算:给定原子与晶胞,用电子密度生成有效势,求电子态,再由占据的态更新密度,反复进行直到误差低于指定阈值。原子和晶胞在本次 calculation='scf' 中保持固定。输入中的结构片段是:
  ibrav = 2
  A = 5.397607551
  nat = 2
  ntyp = 1
ATOMIC_POSITIONS alat
Si 0.00 0.00 0.00
Si 0.25 0.25 0.25
两个原子怎样构成周期晶体
晶格描述可重复的平移,原子基元描述每个重复单元内部放什么。这里 ibrav=2 规定面心立方(FCC)的平移晶格,两个 Si 的相对位置与它共同构成金刚石结构。nat=2 是计算胞内两个原子,ntyp=1 是只有一种原子类型。将这个单元沿三条晶格矢量平移,就得到无限周期晶体。
A 以 Å 给出常规立方胞边长 a,输出换算为 alat=10.2000 a.u.;这里 a.u. 的长度单位是 bohr。实际原胞的三条边并非三条长为 a 的直角边。原 OUT给出:
     crystal axes: (cart. coord. in units of alat)
               a(1) = (  -0.500000   0.000000   0.500000 )
               a(2) = (   0.000000   0.500000   0.500000 )
               a(3) = (  -0.500000   0.500000   0.000000 )
这三条矢量张成的体积是 a³/4,对应输出中的 265.3020 bohr³。原胞是能生成整个晶体的最小平移单元,本例含 2 个 Si;边长 a 的常规立方胞体积为它的 4 倍,含 8 个 Si。原胞有利于减少计算量,常规胞便于看出立方对称性。
ATOMIC_POSITIONS alat 的三列是以 a 为单位的笛卡尔坐标,因此第二个 Si 在 (a/4,a/4,a/4)。crystal 则表示沿三条原胞矢量的分数坐标。本例原胞基矢下,同一位置可写成 (-0.25,0.75,-0.25);直接把 alat 改成 crystal 而保留 (0.25,0.25,0.25),原子就移到了另一个位置。坐标与单位的约定可核对 QE 7.5 的 ibrav、A 与 ATOMIC_POSITIONS 说明。
超胞是在原胞的基础上扩大周期。若将这三条原胞矢量各加倍并完整复制原子,2×2×2 原胞超胞就含 16 个 Si、体积变为 8 倍。无缺陷的重复仍描述同一个晶体,但总能量和态数按更大的计算胞累计,能带也会折叠到更小的布里渊区。加入缺陷或位移后,超胞还规定了缺陷或位移在空间中多久重复一次。因此后面比较能量和 DOS 时,要先确认“每胞”到底是哪一个胞。
从价电子数读懂占据带
赝势用有效离子势处理原子核与芯电子的作用,只把选定的价电子显式纳入求解。本例的超软赝势(USPP)在输出中标为 Zval=4.0,每个 Si 提供 4 个价电子,两个原子合计 8 个。这里的 8 不是两个 Si 的全部核外电子数。SCF 输出相邻几行正好可以互相核对:
     number of electrons       =         8.00
     number of Kohn-Sham states=            4
     highest occupied level (ev):     6.3971

!    total energy              =     -22.83859230 Ry
     estimated scf accuracy    <          4.3E-11 Ry
     convergence has been achieved in   9 iterations
Kohn–Sham 态是用来构建密度的有效单电子态。它的本征值随 k 改变,连起来就是一条能带;同一条带在不同 k 点有不同能量。本例无自旋极化,一条填满的带按自旋简并容纳每原胞 2 个电子,4 条占据带对应 8 个价电子。后续 nbnd=8 会再求 4 条未占据带,电子数仍是 8;增加空带是为了看到导带,既不增加原子也不掺入电子。NSCF 打印的占据数 1 1 1 1 0 0 0 0 采用自己的计数约定,不能脱离自旋简并与 k 权重解释成“只有 4 个电子”。
-22.83859230 Ry 是整原胞的总能量,包含电子与离子等各项贡献;6.3971 eV 是最高占据的单电子能级。两者含义和单位都不同,总能量也不是占据本征值的简单相加。读能带要选共同的能量零点,比较结构稳定性则要比较相同协议、明确组成和参考态的总能量。
本次电子自洽在 9 次迭代后达到 conv_thr=1.0d-10 Ry。两个原子的力在打印精度内为零,晶胞压力却为 38.45 kbar:电子求解完成后,固定胞仍可能偏离零压体积。力与压力的用途在后面的结构分支继续说明。
后续程序读取 tmp/si.save 的密度、XML 和所需波函数。公开算例包保留输入、OUT、XML 和后处理数据,未打包密度与波函数;阅读存档可以直接进行,复算须先生成自己的 SCF 保存目录。
再比较数值设置引起的变化
截断能与 k 网格分别细化什么
周期晶体中的电子态用平面波展开。对每个 k,平面波具有 k+G 的波矢,其中 G 是倒格矢;ecutwfc 限制纳入展开的平面波动能。增大它是在同一个采样位置改进描述电子态的基组。ecutrho 则控制密度与势的展开,本例超软赝势还要处理增广电荷,因此单独检验密度截断能。这里的 60/640 Ry 是波函数/密度截断,不是两种电子能级。
倒格矢由实空间晶格矢量定义,满足 ; 在 i=j 时为 1,否则为 0。实空间沿晶格矢量平移,电子态的相位由 k 决定;彼此只相差一个倒格矢的 k 可以用等价的周期描述。布里渊区是倒空间中的一个基本区域。对它取样,才能把不同 k 的电子态按权重合起来得到密度或态数分布。
本例 OUT 把倒格矢写成以下数值,实际长度还要乘以 2π/alat:
     reciprocal axes: (cart. coord. in units 2 pi/alat)
               b(1) = ( -1.000000 -1.000000  1.000000 )
               b(2) = (  1.000000  1.000000  1.000000 )
               b(3) = ( -1.000000  1.000000 -1.000000 )
K_POINTS automatic 的 8 8 8 0 0 0 沿三条倒格矢各取 8 份,三个 0 指不加半步偏移。完整网格有 512 个点;利用本结构的对称性,SCF 实际只需算 29 个不可约点,其权重代表完整网格。它们既不是 29 个原子,也不是 29 条能带。增加 k 网格是在更多倒空间位置求解,增大截断能是在各位置改进平面波展开,两种操作不能相互代替。
超胞变大时倒格矢缩短,沿扩大方向使用相同网格数会获得更密的物理采样;缺陷也可能降低对称性,使不可约点数增加。由此比较两次计算的 k 采样,既要看网格整数,也要看晶胞、偏移和实际倒空间间距。参数约定见 QE 7.5 的 ecutwfc、ecutrho 和 K_POINTS。
用同一结构比较差值
收敛测试在同一结构上分别改变 ecutwfc、ecutrho 和均匀 k 网格,给出从实际 OUT 提取的总能量表。原始能量单位是 Ry/整胞;本例要转换到 meV/atom,用 1 Ry = 13.605693122994 eV,再除以 2 个原子。
例如 8³ 与本组最后一个 14³ 点的能量分别为 -22.83859230 和 -22.83887935 Ry。差值 0.00028705 Ry/cell 换算后为 1.952757 meV/atom。同样相对各组最后一点,60 Ry 波函数截断的差值为 0.137758 meV/atom,480 Ry 密度截断为 0.003197 meV/atom。这些数值来自现存扫描表,所用参照分别是 80 Ry、640 Ry、14³,不能把不同组的最后一点当成同一组联合设置。
如果暂以相对末点 1 meV/atom 来读本组数据,8³ 尚未达到这个示例标准;这并不与上文电子自洽完成矛盾。自洽阈值约束一次求解的迭代误差,参数扫描检查有限基组与采样改变后目标量是否稳定。完整提取需求、Python 源码、实际输出及现有 gnuplot 图均在收敛页,参照也保持为有限扫描末点。
三组最低设置来自独立扫描,没有组合运行。迁移到界面问题时,直接检查关心的结合能、层间距、电荷积分、带边或声子频率;Si 的总能量选点不能接替那些物理量的检查。
从同一密度分出路径与均匀网格
已有匹配的 SCF 密度后,可以保持这个有效势,在新的 k 点求本征态。这一步不会通过密度混合再次建立自洽密度。路径能带和均匀网格 NSCF 都从这里分出,分别复制父保存目录,保留对应 prefix/outdir:
Si SCF:8³ 网格,2 原子,8 电子,4 条占据带
  ├─ bands-cg:高对称路径,121 点,8 条带
  │    └─ bands.x → si.bands.dat.gnu → 路径能带
  └─ gap24-cg:24³ 均匀网格,413 个不可约点,8 条带
       ├─ 全部采样点的本征值 → 采样带边
       └─ dos.x → si.dos.dat → DOS 与累计态数
在路径图里找位置,在均匀网格里统计态数
读色散时,进入路径能带;读布里渊区积分的态分布时,进入均匀网格 NSCF,再接 DOS。路径能带不需要先跑 DOS 的均匀 NSCF。
路径图中的 Γ 是 k=0,X、W、K、L 是本 FCC 晶格的高对称位置。这里 tpiba_b 用 2π/a 为单位的笛卡尔坐标给出节点;其第四列控制到下一个节点的取点数。均匀网格中的权重用来积分,路径节点后的数字用来展开线段,两者用途不同。程序依照输入中的 7 个节点展开为 121 个实际点。
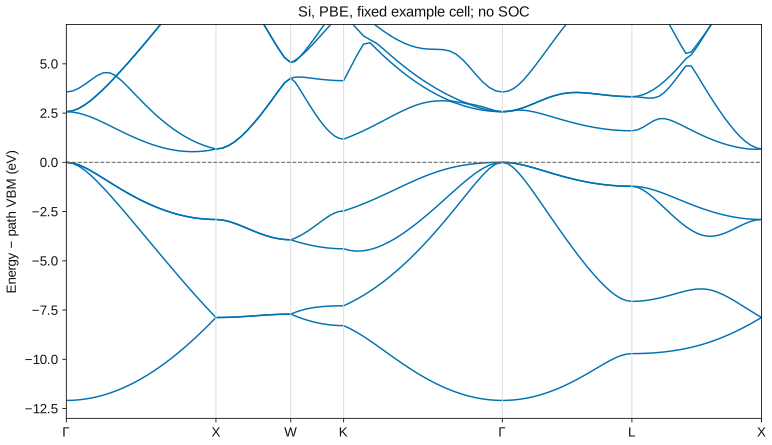
这张现有图来自 si.bands.dat.gnu,8 个数据块分别是一条带,每块有 121 行。横轴沿实际 k 坐标累加距离,不能把点编号均匀排开:Γ→X 长度是 1,X→W 是 0.5,单位都是 2π/a,所以图中前一段确实比后一段长。两个 Γ 是同一个倒空间点,在累计路径上出现了两次。
纵轴减去本路径最高占据带的最大值,称为路径价带顶(VBM),数值为 6.3970 eV。未占据带的最低处称为导带底(CBM)。图上价带顶在 Γ,而低导带谷在 Γ→X 段、接近 X;两者 k 不同,说明本路径显示的是间接带隙。这里线按输出带号相连;在交叉或简并处追踪轨道身份,需进一步看投影。原作图源码和依赖保留了节点位置与单位检查。
能量零点只是选定参考后整体平移,本征值差保持不变。本例没有真空平台参照,也没有用金属的费米能作为零点。DOS 表头虽然写着 EFermi=6.397 eV,绘图仍明确采用同一采样的 VBM。对有带隙的本例,仅凭这个表头不能认定费米能必须固定在价带顶;跨材料比较带边还需要共同的参考。
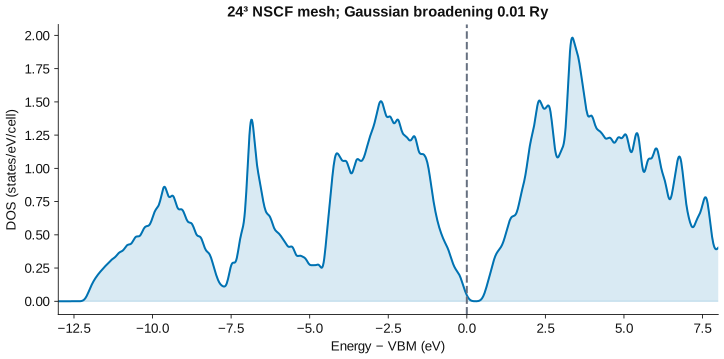
DOS 是每单位能量区间内的态数分布,将均匀网格的能级按 k 权重累计。本例 dos.in指定 Gaussian 展宽 degauss=0.01 Ry,约为 0.136057 eV;能量表的步长 DeltaE=0.02 eV 决定横轴取点间距。一个控制谱线展宽,一个控制输出采样间隔。QE 7.5 的 dos.x 说明逐项列出单位。
图中峰高表示这个能区累积了较多态,面积才给出一个能窗内的态数;DOS 丢失了每个态的具体 k 位置,不能凭峰高把它对应为某一条路径线。纵轴的 cell 是两原子原胞,总 DOS 已包含自旋简并。若改成每原子,应将纵轴和累计态数都除以 2;若拿 16 原子超胞比较,须先按相同原子数或化学式归一。
原始 si.dos.dat 的三列是能量(eV)、DOS(states/eV/cell)和累计态数(states/cell)。带隙中点附近的第三列为 8,对应四条占据带;积分到 16 eV 则约为 15.97,已把所求空态累计进去。Gaussian 尾部使 VBM 位置的累计数约为 7.997,DOS 图上带边也变得平滑。因此精确带隙要从本征值取,不能用人为的 DOS 峰高阈值截取。
用现存文件核对两条分支
先检查 OUT 的退出信息与本征值警告,再查 XML 中的电子数、带数和 k 点数。存档保留早先本征值未收敛的原输出及独立 CG(共轭梯度求解器)复算;本页两图采用 CG 分支。NSCF 不再自洽密度,每个 k 点的本征值仍需数值收敛,JOB DONE. 本身不足以排除 eigenvalues not converged。完整检查在均匀 NSCF 页。
后处理的逻辑也可以直接核对:先确认两条分支的规模,再从均匀网格的第 4、5 带寻找最大价带能与最小导带能,最后检查 DOS 的积分。均匀网格 XML 中能量是 Hartree,转换到 eV 才能与 .gnu 和 DOS 的 eV 比较;OUT 中总能量则是 Ry,不能共用同一个换算因子。下面程序只读取文件,不启动 DFT,不写回数据。
可以把这份具体需求和算例包交给编程助手:
用 Python 3 标准库检查 si-pbe 中 scf、bands-cg、gap24-cg 的 data-file-schema.xml。
核对 nks、nbnd、nelec;仅解析本例无自旋极化的 output/band_structure。
从 gap24-cg 的全部 ks_energies 读第4带最大值和第5带最小值,XML Hartree 转 eV。
把 bands-cg/si.bands.dat.gnu 按空行分块,检查8块、各121点、相同横坐标。
从 dos-cg/si.dos.dat 读三列,检查有限值、单调能量和0.02 eV步长。
梯形积分与累计末值比较;在带隙中点附近读累计态数,保留展宽尾部。
打印检查摘要,不重标定DOS,不把路径带边当作全区带边,不写回原文件。
在解压后的 si-pbe 根目录,复制运行这段完整代码即可,无额外 Python 包依赖:
python3 - <<'PY'
from pathlib import Path
import math
import xml.etree.ElementTree as ET

def band_xml(folder):
    root = ET.parse(Path(folder) / 'data-file-schema.xml').getroot()
    assert root.attrib['Units'] == 'Hartree atomic units'
    b = root.find('output/band_structure')
    nks, nbnd = (int(b.find(key).text) for key in ('nks', 'nbnd'))
    nelec = float(b.find('nelec').text)
    rows = b.findall('ks_energies')
    assert len(rows) == nks
    values = [[float(x) * 27.211386245988
               for x in row.find('eigenvalues').text.split()] for row in rows]
    assert all(len(row) == nbnd and all(map(math.isfinite, row)) for row in values)
    print(f'{folder}: nks={nks}, nbnd={nbnd}, nelec={nelec:g}')
    return values

band_xml('scf')
band_xml('bands-cg')
e = band_xml('gap24-cg')
vbm = max(row[3] for row in e)
cbm = min(row[4] for row in e)
print(f'Uniform mesh: VBM={vbm:.6f}, CBM={cbm:.6f}, gap={cbm-vbm:.6f} eV')

blocks, current = [], []
for line in Path('bands-cg/si.bands.dat.gnu').read_text().splitlines() + ['']:
    if line.strip():
        current.append(tuple(map(float, line.split())))
    elif current:
        blocks.append(current)
        current = []
assert len(blocks) == 8 and all(len(b) == 121 for b in blocks)
assert all(len(p) == 2 and all(map(math.isfinite, p)) for b in blocks for p in b)
assert all([p[0] for p in b] == [p[0] for p in blocks[0]] for b in blocks)
assert all(q[0] > p[0] for p, q in zip(blocks[0], blocks[0][1:]))
path_vbm = max(p[1] for p in blocks[3])
print(f'Path: {len(blocks)} bands x {len(blocks[0])} points; VBM={path_vbm:.4f} eV')

dos = [tuple(map(float, line.split()))
       for line in Path('dos-cg/si.dos.dat').read_text().splitlines()
       if line.strip() and not line.lstrip().startswith('#')]
assert len(dos) == 1201 and all(len(row) == 3 for row in dos)
assert all(all(map(math.isfinite, row)) for row in dos)
assert all(abs(q[0] - p[0] - 0.02) < 1e-9 for p, q in zip(dos, dos[1:]))
area = sum((q[0]-p[0]) * (p[1]+q[1]) / 2 for p, q in zip(dos, dos[1:]))
mid = min(dos, key=lambda row: abs(row[0] - (vbm+cbm)/2))
print(f'DOS: {len(dos)} rows; step=0.02 eV; integral={area:.8f}; stored end={dos[-1][2]:.2f}')
print(f'Gap midpoint nearest row: E={mid[0]:.2f} eV; cumulative={mid[2]:.4f} states/cell')
PY
本轮从公开原文件实际读取的输出为:
scf: nks=29, nbnd=4, nelec=8
bands-cg: nks=121, nbnd=8, nelec=8
gap24-cg: nks=413, nbnd=8, nelec=8
Uniform mesh: VBM=6.397029, CBM=6.937159, gap=0.540130 eV
Path: 8 bands x 121 points; VBM=6.3970 eV
DOS: 1201 rows; step=0.02 eV; integral=15.97326485; stored end=15.97
Gap midpoint nearest row: E=6.66 eV; cumulative=8.0000 states/cell
均匀网格读到的 VBM=6.397029 eV、CBM=6.937159 eV 相差约 0.540130 eV。价带顶在 Γ,采样导带底在 (0,0.833333,0),坐标单位为 2π/a。它支持本次有限采样的间接带隙判断;更细的搜索和父密度比较见带隙。已有 12³、18³、24³ 对照并不严格单调,因为网格可能恰好命中或错过导带谷底。加密子网格还不能消除父 SCF 密度误差,不能仅因曲线更平滑就接受全区带边已收敛。
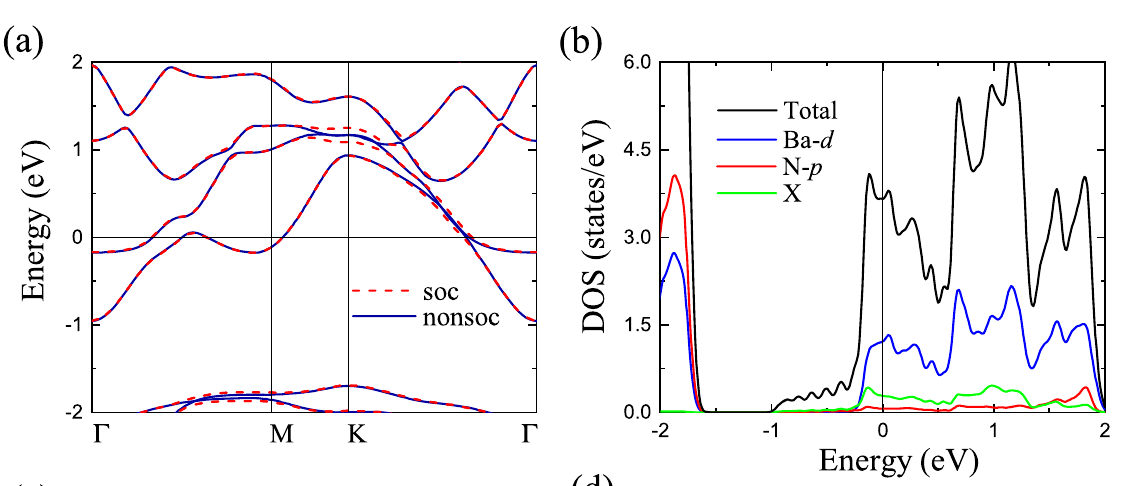
这两幅图也提供了阅读材料论文的起点。Ba₂N 原文第 165101-3 页 Fig. 2(a,b)把同样的两类信息并列:(a)沿 Γ–M–K–Γ 画能带,纵轴 Energy(eV) 以费米能为零,红虚线和蓝实线比较有、无 SOC;(b)横轴 Energy(eV)、纵轴 DOS(states/eV),比较总 DOS 与投影分量。论文中的带穿过零能,本站 Si 图的零能却是 VBM。先核对参考与占据情况,才判断金属性;路径、标签和零点都由各自结构与计算确定,不能整套照搬。界面中哪些态来自哪一层,还需对应投影和空间密度,不能只从总 DOS 的增减推算电荷转移。
按论文的两栏画法重绘本例
Fig. 2(a,b) 值得采用的是把“态出现在哪里”和“各能区有多少态”放在相邻面板,保留清楚的高对称节点、相同能量参考和显式单位。论文对 SOC 的比较用了实/虚线,对总 DOS 和投影用了黑、蓝、红、绿线;若只有本例这一套无 SOC 的总 DOS,就只画实际已有的数据。未来加上投影时,保持同一能量网格、零点与每胞归一,不能把每条分量都拉成相同峰高。
已有 Si 两图可以按这个思路在 gnuplot 中并排重绘:左栏仍保留路径累计距离,右栏以能量为横轴,像论文 Fig. 2(b) 一样显示 DOS;两栏统一减去本例均匀网格 VBM。.gnu 能量只印到四位小数,与 XML 的参考有约 0.000029 eV 的打印差。这里只减去同一参考,不作插值平滑、额外展宽或峰高归一。绘图前运行上面的核对代码,绘图后检查 Γ 两处的带顶和 DOS 横轴的零线,再核对路径节点。
在 si-pbe 根目录,把下面的完整源码保存为 si-read.gnu。数据直接来自 .gnu 与 DOS 表,不依赖 Python 作图;本轮用 gnuplot 6.0 patchlevel 0 复现。组合面板与 SVG 输出的参数可查 gnuplot 6.0 官方手册 中的 multiplot 和 svg 条目。
if (!exists("datadir")) datadir = "."
if (!exists("output_file")) output_file = "si-bands-dos.svg"
vbm = 6.397028955497
set encoding utf8
set terminal svg size 1200,500 font "Arial,14" noenhanced
set output output_file
set border 3 linewidth 1
set tics out nomirror
unset key
set multiplot layout 1,2 margins 0.07,0.98,0.15,0.88 spacing 0.12,0.04
set title "(a) Si bands: fixed cell, PBE, no SOC"
set xlabel "Path distance (2π/a)"
set ylabel "Energy - VBM (eV)"
set xrange [0:4.6463]
set yrange [-13:8]
set xtics ("Γ" 0, "X" 1, "W" 1.5, "K" 1.8536, "Γ" 2.9142, "L" 3.7802, "X" 4.6463)
set ytics 5
set grid xtics lc rgb "#dddddd" linewidth 0.6
set arrow 1 from graph 0,first 0 to graph 1,first 0 nohead dt 2 lc rgb "#555555"
plot datadir."/bands-cg/si.bands.dat.gnu" using 1:($2-vbm) with lines lw 1.2 lc rgb "#0072b2"
unset arrow 1
unset grid
set title "(b) Si DOS: 24³ mesh, Gaussian 0.01 Ry"
set xlabel "Energy - VBM (eV)"
set ylabel "DOS (states/eV/cell)"
set xrange [-13:8]
set yrange [0:2.1]
set xtics 5
set ytics 0.5
set arrow 1 from first 0,graph 0 to first 0,graph 1 nohead dt 2 lc rgb "#555555"
plot datadir."/dos-cg/si.dos.dat" using ($1-vbm):2 with lines lw 1.4 lc rgb "#222222"
unset multiplot
unset output
print "Wrote ".output_file
gnuplot si-read.gnu
在算例根目录执行时会输出 Wrote si-bands-dos.svg。本轮复现时将同一脚本的 datadir 指向公开算例、output_file 指向 section 检查目录,原数据保持只读;生成结果已核对节点、零点、单位和两栏线型。本站上方仍保留原有图及其完整能带源码、DOS 源码和共同样式依赖。没有取得论文作者的绘图程序,以上重绘只借鉴图中可见的表达方式。
用力与应力判断结构处在什么条件下
力描述能量随原子位移的变化,应力描述能量随晶胞形变的变化;压力是应力张量的各向同性部分。Si 固定胞输出中的两原子零力与 P=38.45 kbar 可以同时成立:对称位置的原子没有移动趋势,晶胞体积却仍偏离这套协议的零压条件。更紧的电子阈值不能代替改变晶胞,几何优化也不能代替数值收敛扫描。
固定晶胞弛豫把第二个 Si 移开后用 BFGS(根据能量和力更新结构的优化算法)找回内部坐标,保留末态力及更紧电子阈值的静态复核。它可以说明固定胞优化怎样停止;平衡体积由另一份完整的 fcc Al 变胞算例演示。规定面内应变或界面共同晶格时,应保留那些条件,只开放相应内部自由度。
接到声子与材料分析
声子描述周期晶体的小振动,q 是振动在相邻晶胞间变化的波矢,区别于前文电子态的 k;Γ 振动对应 q=0。动力学矩阵把力对位移的响应与原子质量联系起来,本征值给出频率平方,本征矢给出各原子的相对运动。两原子原胞在每个 q 有 6 个振动模式;Γ 点的整体平移应对应零频,数值残差可能使其略偏离零。
Si 的 Γ 点虚频对照从六个原始频率读取振动响应,再比较同一矩阵的 ASR(声学求和规则,用于约束整体平移)处理;它练习平移残差的判读。Al 的DFPT 声子用密度泛函微扰理论计算小扰动响应,后续 EPC 分析电子–声子耦合,即振动与电子态的相互作用。Al 使用自己的最终几何和金属协议,两份小体系的结构、密度与赝势分别保留。
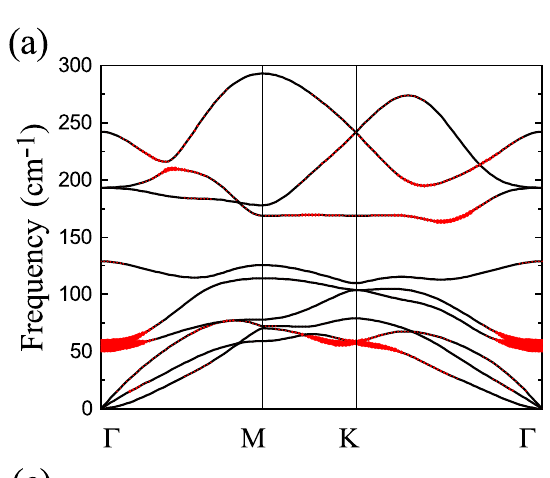
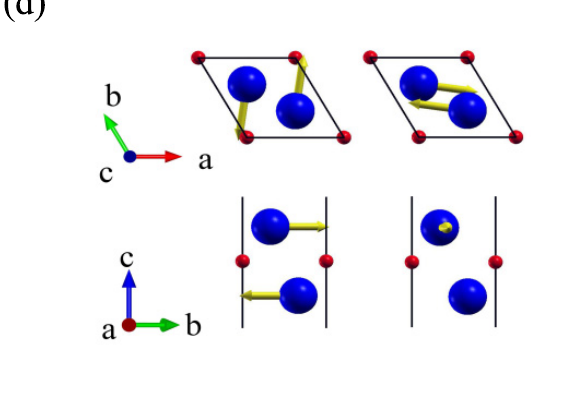
读这些图时,可对照 Ba₂N 原文 Fig. 3(a,d),第 165101-3 页:(a)以 Γ–M–K–Γ 高对称路径为横轴、cm⁻¹ 频率为纵轴,红点大小表示声子线宽;(d)给出 Γ 附近约 55 cm⁻¹ 的两个光学模式,顶视与侧视的箭头显示 Ba 原子在面内相向运动,箭头长度表示相对振幅。先在频率图中定位模式,再看本征矢的原子和方向,才把谱上的特征与几何运动联系起来。本站 Si 页已有真实 Γ 模动画,可按原子和振动方向阅读;它只覆盖 Γ 点和本例的 ASR 对照,没有论文那套全路径线宽。结构、频率和模式展示的具体文件与方法留在对应分析页,不在这份基础导航中借用论文曲线。
到这里,结构、密度、路径本征态与均匀积分各自回答的问题已经能对应到具体文件。回到性质目录,按界面结构、电子密度、电荷转移或声子/EPC 的问题接续实际材料分析。