异质结构建模
VASP · SnSe₂/Sr₂N 构型与单层结合能参照
界面能带、电荷转移和层间振动,都对应一份具体的界面结构。两层用了什么面内晶格、怎样配准、层间距从哪里量起,先在模型里说清楚,后面的数值才有共同的参照。这里沿用一份六原子 SnSe₂/Sr₂N 共同晶胞,保持层内几何和侧向配准,把法向间隙设为 3.000 Å,再核对层厚、最近距离和周期空白。这个例子用于学习构型处理;ZrCl₂/Sc₂C 应使用自己的已接受结构和单层参照。
前置操作见 POSCAR 与电子自洽 和 离子弛豫。下载三份结构与完整检查程序,解压后进入 example-pack。这些文件保留了一次真实的几何操作,没有为 3.000 Å 模型附加能量或优化结果。
从共同晶胞辨认两层
先保留源文件,读取元素顺序和所有坐标。
[bcgong@localhost heterostructure]$ cat POSCAR.reference
11
   1.00000000000000
     3.9501156207146009    0.0000000001522404   -0.0000000000000000
    -1.9750578097205296    3.4209004743098745    0.0000000000000000
    -0.0000000000000001    0.0000000000000002   39.4021877938467284
   Sn   Se   N    Sr
     1     2     1     2
Direct
  0.0000000000000000  0.0000000000000000  0.5940212009837095
  0.6666666670000012  0.3333333329999988  0.6325735570448590
  0.3333333329999988  0.6666666670000012  0.5481899174149424
  0.6666666670000012  0.3333333329999988  0.4539734079959168
  0.0000000000000000 -0.0000000000000000  0.4934254572360981
  0.3333333329999988  0.6666666670000012  0.4248064611244732
标题 11 是原文件中的标记,不是原子数。真正的元素与数量在第六、七行:Sn、Se、N、Sr 分别为 1、2、1、2 个,总数为 6。前三个坐标属于 SnSe₂,后三个属于 Sr₂N;换坐标顺序时必须同步维护元素计数与 POTCAR 顺序。
三条晶格矢量定义了共同的周期单元。前两条长度约 3.9501 Å、夹角约 120°,第三条沿 z,长度约 39.4022 Å。本例没有重新寻找公度超胞,而是沿用这个已存在的共同晶胞,专门演示如何改层间距而不误改层内结构。
Direct 坐标的第三列要乘以第三晶格矢量才是长度。比如 0.01 在此晶胞中对应约 0.3940 Å,不能把分数坐标增加 0.1 当作移动 0.1 Å。
原文件中的两层占据 z≈16.74–24.92 Å。SnSe₂ 最下方的 Se 在 21.59988 Å,Sr₂N 最上方的 Sr 在 19.44204 Å,它们的 z 差给出法向间距 2.15784 Å。配准说的是两层在面内怎样相对放置,间距说的是它们沿法向怎样分开;二者是独立的几何选择。沿法向移动一整层不会把原本错开的 Se 和 Sr 自动移到同一条竖线上。
刚性移动两层并将双层居中
这次采用 3.0 Å 作为新模型的法向间距,并把整个异质层居中。操作前先复制原文件:
[bcgong@localhost heterostructure]$ cp POSCAR.reference POSCAR.gap3p0
[bcgong@localhost heterostructure]$ vi POSCAR.gap3p0
两层相对拉开的距离为 3.0 − 2.1578395444 = 0.8421604556 Å,分给两层各一半;再把原来的外边界中点从 20.8315430 Å 平移到晶胞中点 19.7010939 Å。合并这两步后,SnSe₂ 的三个分数 z 坐标统一减去 0.0180032870679758,Sr₂N 的三个分数 z 坐标统一减去 0.0393767311013565。虽然两层最终都向下移动了,下面一层移动得更多,两层间距因此增大。
在 vi 中只改标题和第三列,保留面内坐标与晶格矢量。保存后立刻读回:
[bcgong@localhost heterostructure]$ cat POSCAR.gap3p0
SnSe2/Sr2N: rigid layers, normal gap 3.0 A, recentered
   1.00000000000000
     3.9501156207146009    0.0000000001522404   -0.0000000000000000
    -1.9750578097205296    3.4209004743098745    0.0000000000000000
    -0.0000000000000001    0.0000000000000002   39.4021877938467284
   Sn   Se   N    Sr
     1     2     1     2
Direct
  0.0000000000000000  0.0000000000000000  0.5760179139157336
  0.6666666670000012  0.3333333329999988  0.6145702699768831
  0.3333333329999988  0.6666666670000012  0.5301866303469666
  0.6666666670000012  0.3333333329999988  0.4145966768945603
  0.0000000000000000  -0.0000000000000000  0.4540487261347416
  0.3333333329999988  0.6666666670000012  0.3854297300231167
现在上层三个原子仍共享同一个位移,下层三个原子也共享同一个位移,层内的相对坐标没有变化。只移动其中一个原子,会同时改变层厚和键长;只改晶胞高度却保留全部分数坐标,则会连层内长度也一起缩放。这两种操作都与这里的刚性层平移不同。
读回坐标,检查层厚、镜像和面内参考
下载包的 check_model.py 重新读取两份 POSCAR,把分数坐标转成笛卡尔坐标,并用 a×b 定义层法向。它核对 6 个原子的种类和数量、面内坐标、层内刚性位移、法向间距、最短跨层距离和周期镜像之间的空白区间。最短距离包含相邻周期单元,避免只比较当前文件内的原子配对。
[bcgong@localhost heterostructure]$ python check_model.py
reference: atoms=6 a=3.9501156207 b=3.9501156194 gamma=120.000000 height=39.4021877938 A
  normal gap=2.1578395444 A; nearest interlayer distance=3.1396511419 A; empty interval=31.2157096630 A
  layer thickness: SnSe2=3.3249000154 A; Sr2N=2.7037385710 A; slab center=20.8315430227 A
gap3p0: atoms=6 a=3.9501156207 b=3.9501156194 gamma=120.000000 height=39.4021877938 A
  normal gap=3.0000000000 A; nearest interlayer distance=3.7684397028 A; empty interval=30.3735492074 A
  layer thickness: SnSe2=3.3249000154 A; Sr2N=2.7037385710 A; slab center=19.7010938969 A
cell unchanged; fractional x/y unchanged; both layers moved rigidly
fractional c shifts SnSe2/Sr2N = -0.0180032870679758 -0.0393767311013565
relative to SnSe2 reference: a extension=2.69629289%; b extension=2.69629286%; a-axis rotation=0.0000000022 deg
Wrote model-check.json, reference-atoms.csv and gap3p0-atoms.csv
新模型的法向间距正好为 3.0000000000 Å,跨层最近距离为 3.7684397028 Å。SnSe₂ 层厚仍为 3.3249000154 Å,Sr₂N 层厚仍为 2.7037385710 Å;晶格和分数 x/y 的最大变化均为零。这样才能确认改动的是层间关系。
可以把最近配对拆开看。本例的最短配对是 3 号 Se 与 5 号 Sr 的周期像;按后面程序的“上层减下层再加晶格平移”约定,平移为 (0, −1, 0)。两者始终有 2.2806003143 Å 的面内错位,只有法向分量改变:
| 结构 | 法向分量 g / Å | 面内分量 ρ / Å | 三维最近距离 / Å |
|---|---|---|---|
| 原结构 | 2.1578395444 | 2.2806003143 | 3.1396511419 |
| 刚性移层后 | 3.0000000000 | 2.2806003143 | 3.7684397028 |
三维距离由 得到。因而“把间隙设为 3 Å”不等于“让最近两个原子相距 3 Å”。若为了得到 3 Å 的三维距离而继续压低这份模型的法向间隙,就改变了原来指定的构造目标;若通过侧向滑移减小 ρ,则改变的是配准。看结构图时应分别标明这两个操作。
输出中的 empty interval 是相邻周期异质层之间没有原子的完整区间,原模型约 31.2157 Å,新模型约 30.3735 Å。晶胞高度保持不变,层间距增加使整个双层变厚,留给周期镜像之间的空白就会减少。39.4022 Å 是晶胞高度,不能直接把它写成真空厚度。
新模型整体居中后,最低和最高原子到两个边界的距离相等。这个几何条件方便后续设置层法向和偶极修正,但真空是否足以收敛功函数、能量或声子,仍需针对所算物理量检验。
还要说明面内晶格是相对什么参考选的。本例同时保存了一份已有的独立 SnSe₂ 单层 POSCAR:
[bcgong@localhost heterostructure]$ head -8 POSCAR.SnSe2.reference
"Sn1 Se2"
   1.00000000000000
     3.8464052687627550    0.0000000000015396    0.0000000000000001
    -1.9232026344298054    3.3310846760065127   -0.0000000000000002
     0.0000000000000007   -0.0000000000000005   18.3572978035193977
   Sn   Se
     1     2
Direct
这份单层参考的 a≈3.8464052688 Å,而共同晶胞的 a≈3.9501156207 Å。按 (a_common/a_reference − 1)×100% 计算,SnSe₂ 相对这份参考的两个面内方向均伸长约 2.69629%。两方向一起伸长,面积增加就不是 2.69629%:直接用两条基矢叉积,单层参考面积为 12.8127016485 Ų,共同晶胞为 13.5129524008 Ų,增加 5.46529%。本例两份晶胞的面内夹角几乎相同,面积比也与两个长度比的乘积一致。
这几个百分数描述已有结构文件的几何差别。应变能还需要两份单层在各自明确参照几何下的能量,不能把面积变化乘上一个随意选的常数就得到。当前只保存了这一份 SnSe₂ 独立参考,因而也不能从它推断 Sr₂N 分担了多少失配。共同晶格的选择应同时说明两层参考;后面三能差采用的是“每层已经在这个共同晶胞里”的冻结参照。
共同晶胞的第一矢量与这份 SnSe₂ 参考的第一矢量几乎平行,数值角度约 2×10⁻⁹ 度。这里没有额外施加相对转角,面内堆垛也保持了原文件的配准关系。这个检查说明本次操作没有意外旋转或滑移,本次模型沿用一个配准关系;扭角或不同堆垛需另建模型比较。
reference-atoms.csv 和 gap3p0-atoms.csv 将元素、层归属以及笛卡尔坐标展开,便于绘图时检查颜色和标签对应是否正确。
[bcgong@localhost heterostructure]$ cat gap3p0-atoms.csv
index,element,layer,x_A,y_A,z_A,normal_A
1,Sn,SnSe2,-5.760179139157337e-17,1.1520358278314673e-16,22.696366016727577,22.696366016727577
2,Se,SnSe2,1.9750578125446223,1.140300157064481,24.215413190144233,24.215413190144233
3,Se,SnSe2,-1.5505510739310572e-09,2.280600317397634,20.890513174717974,20.890513174717974
4,N,Sr2N,1.9750578125446223,1.1403001570644808,16.33601612170426,16.33601612170426
5,Sr,Sr2N,-4.540487261347416e-17,9.080974522694832e-17,17.890513174717974,17.890513174717974
6,Sr,Sr2N,-1.550551059455367e-09,2.280600317397634,15.186774603702489,15.186774603702489
使用 Python 标准库执行 python3 check_model.py,即可从真实 POSCAR 重建几何表。俯视、侧视和周期边界的 VESTA 对照方法放在下面文献图的判读中;几何表先固定要在图上核对的原子编号和距离定义。
最后把准备好的模型复制到独立计算目录,不覆盖原文件:
[bcgong@localhost heterostructure]$ mkdir -p model_d3p0
[bcgong@localhost heterostructure]$ cp POSCAR.gap3p0 model_d3p0/POSCAR
[bcgong@localhost heterostructure]$ ls -lh POSCAR.reference POSCAR.gap3p0 model_d3p0/POSCAR
-rw-r--r-- 1 bcgong bcgong 705 Sep 22 22:42 model_d3p0/POSCAR
-rw-r--r-- 1 bcgong bcgong 705 Sep 22 22:36 POSCAR.gap3p0
-rw-r--r-- 1 bcgong bcgong 691 Sep 22 21:43 POSCAR.reference
将几何结果接到构型选择
上面的核对给出两项直接结果:法向间隙由 2.15784 Å 改为 3.00000 Å,两层内部厚度分别保持 3.32490 与 2.70374 Å。共同晶胞相对于所附独立 SnSe₂ 参考有约 2.69629% 的面内伸长。最近跨层距离、法向间隙和晶胞高度是三个不同的量,能量扫描必须始终用同一个距离定义。
要选择一个供后续电子结构和声子计算使用的界面,需要比较有明确侧向位移、相对转角和层间距的候选。若候选使用相同的面内晶胞,可在相同约束下优化原子,再用同一静态协议比较总能量。若候选的共同晶胞也变化,单层应变能随之变化,不能把所有总能量差都解释成层间作用。
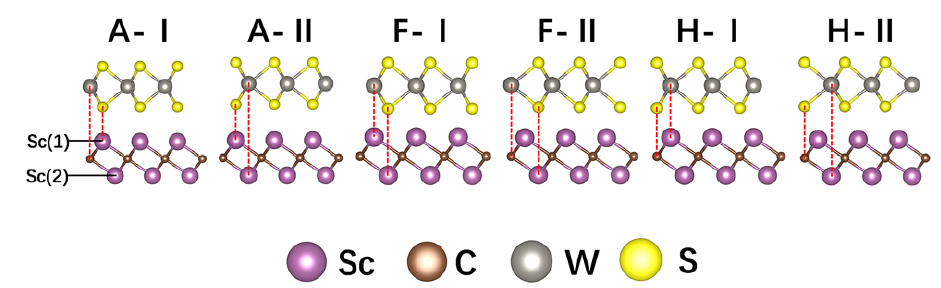
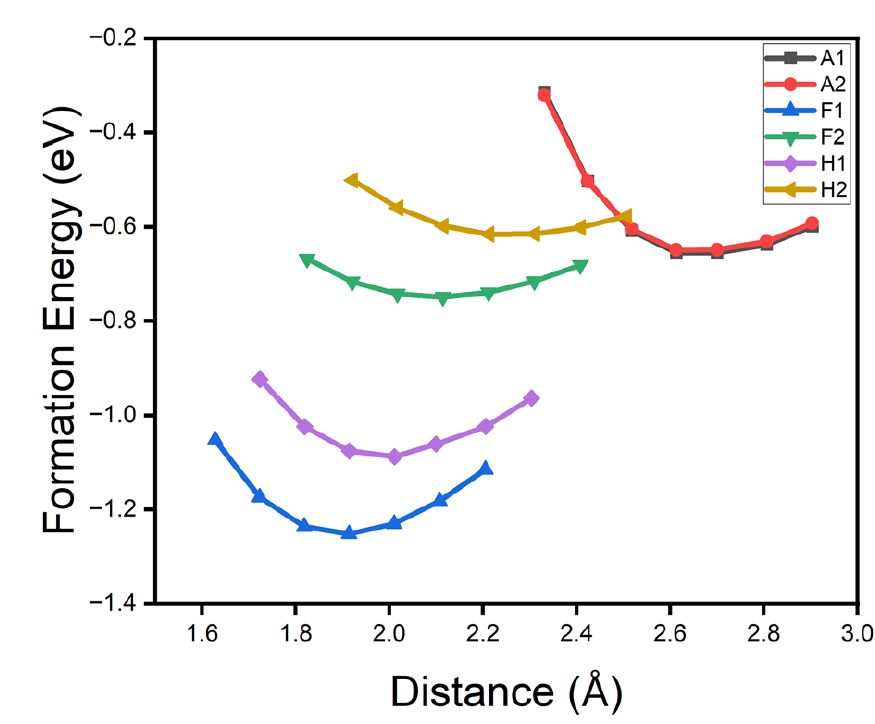
Bu 与 Sun 的 WS₂/Sc₂C 研究可以分两步读。原文 PDF 第 3 页,Fig. 2–3先用六张相同视角的侧视图标出 A-I、A-II、F-I、F-II、H-I、H-II 的原子配准,再将每一种配准画成独立的距离—能量曲线。Fig. 3 的横轴是层间距离(Å),纵轴是异质结构与两份单层的三能差(eV),没有除以面积。图例中的 F1 是蓝色上三角,H1 是紫色菱形;即使颜色接近,也可沿标记区分配准。结构图的 Sc、C、W、S 分别用紫、棕、灰、黄表示,图上的 I/II 是堆垛配准编号,不是化学元素 I。读图时同时比较每条曲线的最低点位置和最低值:前者给出该配准偏好的距离,后者才用于比较配准;文献据此选出 F-I。连接采样点的线帮助辨认曲线,不增加新的计算点。
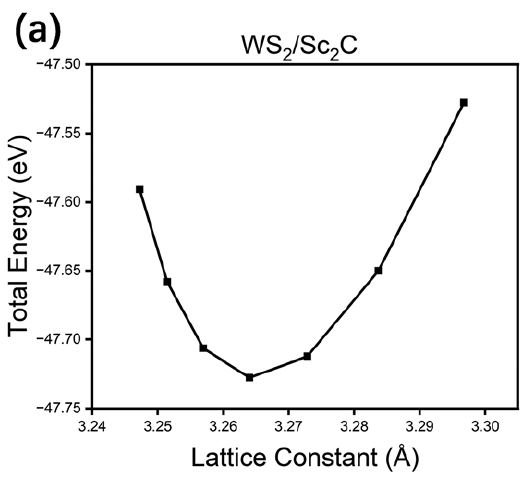
PDF 第 4 页,Fig. 5(a)又对 F-I 单独画总能量(eV)随面内晶格常数(Å)的变化,用最低点核对共同晶胞。它与 Fig. 3 的横轴和参照能量不同,不能把两张图的纵坐标混作同一条结合能曲线。按这种图法准备自己的数据,应为每个配准记录距离定义、共同晶胞和对应 AB/A/B 能量;同一曲线固定参照约定,跨曲线还要说明面内晶格是否相同。若改画 meV/Ų,应逐点用对应面内面积归一化并在轴上写明。
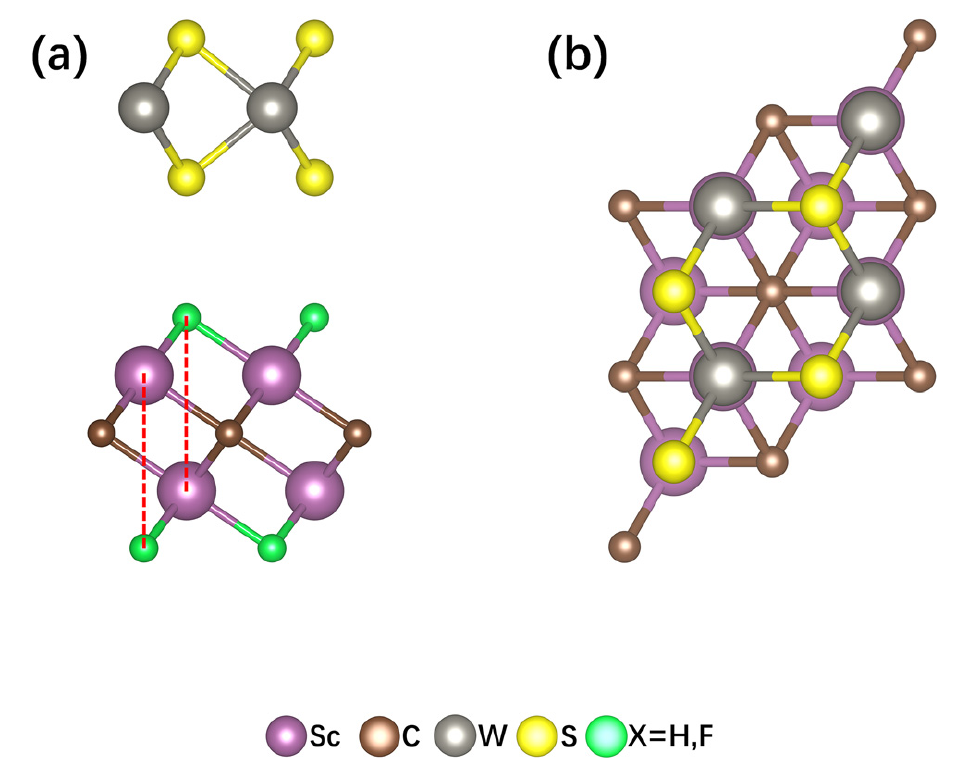
结构展示可参考 Fig. 2 的统一侧视和 Fig. 4(b) 的俯视:在 VESTA 中分别打开本例两份 POSCAR,保持相同元素颜色、原子大小、正交投影和放大比例;先沿层法向看俯视,再将视线转到面内方向看侧视。俯视图显示相同的面内配准,侧视图标出 2.15784 与 3.00000 Å 的法向间隙,并用相同周期边界显示镜像空白;三维最近距离应另标,不拿斜向连线代替法向间隙。图中的原子种类与位置可用已有逐原子 CSV 对照。这里已有的是这一组几何比较,尚无匹配的 AB/A/B 能量,因而不补画 SnSe₂/Sr₂N 的能量曲线。已有数值曲线的读法可接 有限层间分离功,但其 HfI₂ 位移路径与这里的异质界面距离扫描不同。
单层参照决定结合能的含义
把选定界面记为 AB,上层为 A,下层为 B。在同一个晶胞中保留 AB 的 A 原子、移去 B,就得到冻结 A 参考;B 参考按相反操作得到。两份单层保留各自在 AB 中的原子位置、面内应变和周期高度,独立完成电子自洽。删除原子时同时修改元素数量和对应 PAW 顺序;不能只删坐标而沿用 AB 的计数和 POTCAR。
三份计算的泛函、相同元素的 PAW、截断能、k 网格、展宽、色散模型和电荷/自旋约定要配套。AB 含两层的全部电子,A 与 B 各自取所定义的电子数和自旋态;电子数加和应与 AB 一致。密度差还需要 相同的 FFT 网格。相同网格便于能量比较,但它本身不能消除单层电荷、自旋或色散设置不相容的问题。
这时可定义冻结几何相互作用能:
表示共同晶胞, 是界面中的坐标。三份能量都用同一输出字段,例如 VASP 的 energy without entropy;有有限展宽时还应成组检查展宽依赖。单位可以报告 eV/界面胞或 meV/Ų,并注明周期胞包含的界面数。对这里的真空隔开的双层,一胞包含一个目标 A–B 接触,不套用表面能的二倍面积因子。
按这个符号约定,负值说明该固定构型相对于所选冻结单层参照降低了电子能量。若把分离代价定义为 ,符号相反;两种写法都可以,正文和图注必须一致。
若改用分别优化的自由单层作参照,得到的量还包括单层从自由状态变到界面状态的形变代价:
式中的两项中括号把“拉伸并改变单层内部形状”和“两层相互靠近”的贡献分开。冻结 A/B 已经具有 AB 的面内晶格与层内坐标,因此冻结相互作用能回答的是:在这两份已形变的单层之间建立接触,电子能量怎样变化。自由单层参照回答的是:从各自自由状态开始组装这份界面,总共付出了多少形变代价,又获得多少相互作用能。
比较两个配准时,若共同晶胞和每层的冻结几何都相同,单层参照可以共用,三能差的差别就集中到界面计算;若同时更换了面内晶格或重新弛豫了单层坐标,A/B 的参照也必须随候选配套,不能沿用另一条曲线的单层能量。所附 POSCAR.SnSe2.reference 具有不同的周期高度和面内长度,只提供前面的几何对照,不直接充当 的已验收能量。先写清参照,才能判断一条负的冻结相互作用能是否足以抵消组装时的形变代价。
文献 §3.1 的 给出了三能差的符号约定。本教程进一步把冻结参照与自由单层参照写开,便于读者判断各自包括哪些几何变化。式中的同胞冻结要求是这里的比较协议,不声称原文已经逐项报告这些细节。
本例随包提供的是结构与几何表。没有与该界面匹配的 AB/A/B 能量组,因此这里结束在“模型已构造并核对”,不报告界面结合能数值。已有 H₂ 差分电荷例子可帮助理解保留原位的 A/B 构造,但分子的三能差不能作为层状界面的结合能。
重建几何表
check_model.py 读取正缩放、Direct 坐标的三份 POSCAR,按 定义法向,把分数坐标转为 Å,再检查每层共同位移、面内坐标、最近跨层距离和周期空白。程序输出 JSON 和逐原子 CSV,不改写原结构。可以把处理需求写成:
用 Python 3 标准库读取 POSCAR.reference、POSCAR.gap3p0、POSCAR.SnSe2.reference。
此例限定正缩放系数、Direct 坐标及六原子的 SnSe2/Sr2N 顺序。以 a×b 为法向,
核对晶胞和分数 x/y 不变、每层刚性移动、3.000 Å 间隙与整体居中;
枚举相邻周期像求跨层最近距离,报告层厚、空白区间和相对 SnSe2 参考的伸长。
写 model-check.json、reference-atoms.csv、gap3p0-atoms.csv。
不支持的输入或核对失败应退出;不由几何距离自动判断成键或最低能构型。
check_model.py 的完整源码
from __future__ import print_function
import math,sys,json,csv,itertools,hashlib,os

def dot(a,b): return sum(x*y for x,y in zip(a,b))
def cross(a,b): return [a[1]*b[2]-a[2]*b[1],a[2]*b[0]-a[0]*b[2],a[0]*b[1]-a[1]*b[0]]
def norm(a): return math.sqrt(dot(a,a))
def read_poscar(name):
    s=open(name).readlines(); scale=float(s[1])
    if scale<=0:raise ValueError('Positive POSCAR scale required')
    cell=[[float(x)*scale for x in row.split()[:3]] for row in s[2:5]]
    species=s[5].split();counts=list(map(int,s[6].split()))
    if len(species)!=len(counts):raise ValueError('Species/count mismatch')
    if not s[7].strip().lower().startswith('d'):raise ValueError('This example expects Direct coordinates')
    f=[list(map(float,row.split()[:3])) for row in s[8:8+sum(counts)]]
    if len(f)!=sum(counts) or any(len(row)!=3 for row in f):raise ValueError('Incomplete atomic coordinates')
    if any(not 0<=row[2]<1 for row in f):raise ValueError('Unwrap/recenter fractional c coordinates first')
    syms=[el for el,n in zip(species,counts) for _ in range(n)]
    xyz=[[sum(row[i]*cell[i][j] for i in range(3)) for j in range(3)] for row in f]
    n=cross(cell[0],cell[1]);n=[x/norm(n) for x in n]
    height=dot(cell[2],n)
    if height<=0:raise ValueError('Expected right-handed slab cell')
    return cell,f,xyz,syms,n,height

def analyze(name,label):
    cell,f,xyz,symbols,n,height=read_poscar(name)
    if sorted(symbols)!=sorted(['Sn','Se','Se','N','Sr','Sr']):raise ValueError('Expected SnSe2/Sr2N six-atom model')
    zz=[dot(row,n) for row in xyz]
    a=[i for i,x in enumerate(symbols) if x in ['Sn','Se']];b=[i for i,x in enumerate(symbols) if x in ['Sr','N']]
    za=[zz[i] for i in a];zb=[zz[i] for i in b]
    if min(za)<=max(zb):raise ValueError('Expected separated SnSe2 upper layer and Sr2N lower layer')
    def dist(i,j):
        return min(norm([sum((f[i][k]-f[j][k]+shift[k])*cell[k][d] for k in range(3)) for d in range(3)]) for shift in itertools.product([-1,0,1],repeat=3))
    report={'file':os.path.basename(name),'sha256':hashlib.sha256(open(name,'rb').read()).hexdigest(),'n_atoms':len(symbols),'a_A':norm(cell[0]),'b_A':norm(cell[1]),'gamma_deg':math.degrees(math.acos(dot(cell[0],cell[1])/norm(cell[0])/norm(cell[1]))),'normal_height_A':height,'normal_gap_A':min(za)-max(zb),'minimum_interlayer_distance_A':min(dist(i,j) for i in a for j in b),'empty_interval_A':height-max(zz)+min(zz),'slab_center_normal_A':(max(zz)+min(zz))/2,'SnSe2_thickness_A':max(za)-min(za),'Sr2N_thickness_A':max(zb)-min(zb),'cell':cell}
    with open(label+'-atoms.csv','w') as out:
        w=csv.writer(out);w.writerow(['index','element','layer','x_A','y_A','z_A','normal_A'])
        for i,(el,row) in enumerate(zip(symbols,xyz)):w.writerow([i+1,el,'SnSe2' if el in ['Sn','Se'] else 'Sr2N']+row+[zz[i]])
    return report,(cell,f,xyz,symbols,n,height)

if __name__=='__main__':
    before,old=analyze('POSCAR.reference','reference')
    after,new=analyze('POSCAR.gap3p0','gap3p0')
    ref=read_poscar('POSCAR.SnSe2.reference')
    shift_by_layer=[]
    for ids in [[0,1,2],[3,4,5]]:
        shifts=[new[1][i][2]-old[1][i][2] for i in ids]
        if max(shifts)-min(shifts)>1e-12:raise ValueError('Layer was not moved rigidly')
        shift_by_layer.append(shifts[0])
    maxcell=max(abs(x-y) for a,b in zip(old[0],new[0]) for x,y in zip(a,b))
    maxxy=max(abs(old[1][i][j]-new[1][i][j]) for i in range(6) for j in [0,1])
    if maxcell>1e-12 or maxxy>1e-12:raise ValueError('Unexpected cell or lateral-registry change')
    if abs(after['normal_gap_A']-3)>1e-10:raise ValueError('Target gap was not attained')
    if abs(after['slab_center_normal_A']-after['normal_height_A']/2)>1e-10:raise ValueError('Slab is not centered')
    comp={'max_cell_change_A':maxcell,'max_fractional_xy_change':maxxy,'rigid_fractional_c_shifts_SnSe2_Sr2N':shift_by_layer,'SnSe2_reference_a_A':norm(ref[0][0]),'SnSe2_reference_b_A':norm(ref[0][1]),'SnSe2_a_extension_percent':100*(after['a_A']/norm(ref[0][0])-1),'SnSe2_b_extension_percent':100*(after['b_A']/norm(ref[0][1])-1),'a_vector_angle_to_SnSe2_reference_deg':math.degrees(math.atan2(new[0][0][1],new[0][0][0])-math.atan2(ref[0][0][1],ref[0][0][0]))}
    json.dump({'reference':before,'gap3p0':after,'comparison':comp},open('model-check.json','w'),indent=2)
    for label,r in [('reference',before),('gap3p0',after)]:
        print('%s: atoms=%d a=%.10f b=%.10f gamma=%.6f height=%.10f A'%(label,r['n_atoms'],r['a_A'],r['b_A'],r['gamma_deg'],r['normal_height_A']))
        print('  normal gap=%.10f A; nearest interlayer distance=%.10f A; empty interval=%.10f A'%(r['normal_gap_A'],r['minimum_interlayer_distance_A'],r['empty_interval_A']))
        print('  layer thickness: SnSe2=%.10f A; Sr2N=%.10f A; slab center=%.10f A'%(r['SnSe2_thickness_A'],r['Sr2N_thickness_A'],r['slab_center_normal_A']))
    print('cell unchanged; fractional x/y unchanged; both layers moved rigidly')
    print('fractional c shifts SnSe2/Sr2N = %.16f %.16f'%tuple(shift_by_layer))
    print('relative to SnSe2 reference: a extension=%.8f%%; b extension=%.8f%%; a-axis rotation=%.10f deg'%(comp['SnSe2_a_extension_percent'],comp['SnSe2_b_extension_percent'],comp['a_vector_angle_to_SnSe2_reference_deg']))
    print('Wrote model-check.json, reference-atoms.csv and gap3p0-atoms.csv')
在解包后的 example-pack 中运行 python3 check_model.py。实际结果见上面的终端输出和 model-check.json。
若要复核上面“法向分量—面内分量—三维距离”的关系与面积变化,可把处理要求写成:
复用同目录 check_model.py 的 POSCAR 读取与向量函数,不修改结构。用 a×b 的单位矢量定义法向,枚举两层原子及相邻周期像,找到三维距离最短的配对并报告原子编号、晶格平移、法向与面内分量;核对本例该配对的法向分量等于层间隙。分别用真实共同晶胞和 SnSe₂ 参考的 a×b 求面积与面积增幅。输出 JSON 和终端数值,不计算或猜测能量。
把 geometry_relations.py保存到同一个 example-pack 目录,执行:
python3 geometry_relations.py
实际输出为:
POSCAR.reference: normal=2.1578395444 A lateral=2.2806003143 A nearest=3.1396511419 A
POSCAR.gap3p0: normal=3.0000000000 A lateral=2.2806003143 A nearest=3.7684397028 A
SnSe2 area: reference=12.8127016485 A2 common=13.5129524008 A2 increase=5.46528571%
程序另写 geometry-relations.json。它补充距离分解和面积对照,原来的 check_model.py 仍负责刚性移动、晶胞及所有坐标的完整核对。
geometry_relations.py 完整源码
"""Relate normal gaps, nearest distances and in-plane areas in the real model."""
from pathlib import Path
import itertools, json, math, sys

root = Path(sys.argv[1]) if len(sys.argv) > 1 else Path(".")
sys.path.insert(0, str(root.resolve()))
from check_model import read_poscar, dot, cross, norm

results = {}
for name in ("POSCAR.reference", "POSCAR.gap3p0"):
    cell, frac, xyz, symbols, normal, height = read_poscar(str(root / name))
    upper = [i for i, el in enumerate(symbols) if el in ("Sn", "Se")]
    lower = [i for i, el in enumerate(symbols) if el in ("Sr", "N")]
    normal_gap = min(dot(xyz[i], normal) for i in upper) - max(dot(xyz[j], normal) for j in lower)
    candidates = []
    for i, j, shift in itertools.product(upper, lower, itertools.product((-1, 0, 1), repeat=3)):
        delta = [sum((frac[i][k] - frac[j][k] + shift[k]) * cell[k][d] for k in range(3)) for d in range(3)]
        candidates.append((norm(delta), i, j, shift, dot(delta, normal)))
    distance, i, j, shift, separation = min(candidates)
    lateral = math.sqrt(max(0.0, distance**2 - separation**2))
    assert abs(separation - normal_gap) < 1e-9
    results[name] = dict(normal_gap_A=normal_gap, nearest_distance_A=distance,
                         nearest_pair_1based=[i + 1, j + 1], image_shift=list(shift),
                         lateral_offset_A=lateral, area_A2=norm(cross(cell[0], cell[1])))
    print(f"{name}: normal={normal_gap:.10f} A lateral={lateral:.10f} A nearest={distance:.10f} A")
reference = read_poscar(str(root / "POSCAR.SnSe2.reference"))
area_ref = norm(cross(reference[0][0], reference[0][1]))
area_common = results["POSCAR.reference"]["area_A2"]
results["SnSe2_area_comparison"] = dict(reference_area_A2=area_ref, common_area_A2=area_common,
                                       area_increase_percent=100*(area_common/area_ref-1))
print(f"SnSe2 area: reference={area_ref:.10f} A2 common={area_common:.10f} A2 increase={100*(area_common/area_ref-1):.8f}%")
(root / "geometry-relations.json").write_text(json.dumps(results, indent=2) + "\n")
同胞冻结 A/B 参照准备好后,可继续 差分电荷;需要研究从多层表面取走一层的代价,则进入 层间分离。后者改变的是多层参考中的一个界面,与两张自由单层组装的参照不同。
VASP POSCAR · ISIF · 展宽能量字段 · VESTA 手册